基础研究

达格列净通过调控线粒体动力学和氧化应激反应改善PRKAG2 R302Q突变诱导的大鼠心肌细胞肥大

丁玎 姚莉红 刘凡标 孟菲凡 陆晓晨 盛红专

请尊重版权,未经授权禁止下载

引用格式: 丁玎,姚莉红,刘凡标,等.达格列净通过调控线粒体动力学和氧化应激改善PRKAG2 R302Q 突变诱导的大鼠心肌细胞肥大[J/OL].中华心血管病杂志(网络版), 2026,9:e1000201. http://www.cvjc.org.cn/index.php/Column/columncon/article_id/381. DOI:10.3760/cma.j.cn116031.2026.1000201.

复制引文
发布日期: 2026/03/13    浏览量: 2753 次

登录后方可查看全文,无账号可以前往注册

版权归中华医学会所有。
未经授权,不得转载、摘编本刊视频资料。
除非特别声明,本刊刊出的所有视频及资料不代表中华医学会和本刊编委会的观点。
目录
视频
达格列净通过调控线粒体动力学和氧化应激反应改善PRKAG2 R302Q突变诱导的大鼠心肌细胞肥大
04:20
音频
达格列净通过调控线粒体动力学和氧化应激反应改善PRKAG2 R302Q突变诱导的大鼠心肌细胞肥大
04:18

引言


PRKAG2心脏综合征是由蛋白激酶AMP激活的非催化γ2亚基(protein kinase AMP‑activated non‑catalytic subunit γ 2,AMPKγ2)编码基因(PRKAG2)突变引起的一种常染色体显性遗传性疾病,以不对称性室间隔肥厚、心脏传导系统异常为主要临床表现,常进展为难治性心力衰竭,且患者猝死风险高,目前尚缺乏有效的特异性的治疗方案[1]。课题组前期发现了一个携带PRKAG2 R302Q致病突变的家系[2],并通过将表达该突变基因的腺病毒转染Sprague Dawley(‌SD)大鼠乳鼠原代心肌细胞(neonatal rat primary cardiomyocyte, NRCM),构建了具有心肌细胞肥大和糖原沉积等疾病表型的细胞模型,进一步探讨其机制,发现抑制环磷酸腺苷(cyclic adenosine monophosphate,cAMP)及磷脂酰肌醇3‑激酶/蛋白激酶B(phosphatidylinositol 3‑kinase/protein kinase B,PI3K/Akt)信号通路的激活仅能部分逆转该细胞模型的肥大表型[3],提示除上述通路外还有其他通路参与了PRKAG2心脏综合征心脏重构的发生与发展。

达格列净是一种钠‑葡萄糖协同转运蛋白2(sodium‑dependent glucose transporters 2,SGLT2)抑制剂,近年来多项研究证实其可改善多种心脏疾病患者的预后[4]。达格列净的心脏保护效应主要归因于减轻心脏负荷、改善血管内皮功能、抑制巨噬细胞介导的炎症反应、降低血尿酸水平,以及通过优化线粒体功能、调控能量代谢、抑制氧化应激及维持钙稳态,从而有效逆转心脏重构[5‑9]。此外,在糖原贮积病Ⅺ小鼠模型中,达格列净表现出了减少糖原沉积、纠正代谢紊乱的作用[10]。

心肌细胞富含线粒体且高耗能,线粒体动力学失衡(过度分裂)及其诱导的活性氧(reactive oxygen species,ROS)过量生成是多种心肌病进展的核心环节。那么达格列净是否对PRKAG2心脏综合征具有保护作用,此类患者心肌细胞线粒体功能与形态发生了怎么样的改变?目前尚不明确。本研究探讨了达格列净对转染PRKAG2 R302Q突变的NRCM线粒体动力学与氧化应激的影响及其对心肌的保护作用,以期为PRKAG2心脏综合征的治疗提供新的思路。

对象与方法


一、实验动物
新生(1日龄)SD大鼠,购自南通大学实验动物中心,许可证号SCXK(苏)2019‑0001,在特定的无病原体环境中饲养。


二、主要试剂与仪器
胎牛血清、青霉素‑链霉素100X、F12/杜氏改良Eagle培养(Dulbecco′s modified eagle medium,DMEM)(50∶50)、0.25%胰酶,均为美国Gibco Life Sciences公司产品(货号:11320033、15140122、42G9150K、25200‑056)。PRKAG2 R302Q突变腺病毒过表达载体购自上海吉凯科技基因有限公司。引物序列由上海生工生物工程有限公司合成。Ⅱ型胶原酶为上海生工生物工程有限公司产品(货号:A004174)。达格列净粉末、二甲基亚砜(DMSO)均为美国Sigma‑Aldrich公司产品(货号:SML2804、D2438)。α‑平滑肌肌动蛋白(α‑smooth muscle actin,α‑SMA)抗体、Alexa Fluor™ 488均为英国Abcam公司产品(货号:ab124964、ab150077)。动力相关蛋白1(DRP1)、线粒体融合蛋白2(MFN2)、β‑肌动蛋白(β‑actin)抗体均为美国Santa Cruz公司产品(货号:sc‑271583、sc‑515647、sc‑47778)。AMP依赖的蛋白激酶α(AMPKα)、p‑AMPKα抗体均为赛信通(CST)(上海)生物试剂有限公司(货号:2532s、2535s)。电压依赖性阴离子通道(VDAC)抗体、辣根过氧化物酶(HRP)标记抗鼠二抗、HRP标记抗兔二抗均为杭州华安生物技术有限公司产品(货号:HA723692、HA1006、HA1001)。磷酸化动力相关蛋白1(p‑DRP1)抗体为武汉爱博泰克生物科技有限公司产品(货号:AP1573)。过碘酸雪芙染色试剂盒为上海碧云天生物技术有限公司产品(货号:C0142S)。电泳液、转膜液为武汉赛维尔生物科技有限公司产品(货号:G2081‑1L,G2028‑1L)。线粒体特异性红丝荧光探针(MitoTracker Red)、线粒体膜电位探针(JC‑1)、线粒体超氧化物指示剂(MitoSOX)、钙离子荧光探针(Fura‑Red AM)、二氢乙锭(DHE)、Hoechst33342、4′,6‑二脒基‑2‑苯基吲哚(DAPI)均为美国英杰生命技术有限公司产品(货号:M22425、T3168、M36007、F3020、D11347、H21492、D21490)。总RNA提取试剂盒(FastPure Cell/Tissue TotalRNA Isolation Kit)、逆转录试剂盒、AceQ qPCR SYBR Green Master Mix均为南京诺唯赞生物科技股份有限公司产品(货号:RC101‑01、R233‑01、Q112)。


三、实验方法
1.心肌细胞的提取与培养:取1日龄SD大鼠乳鼠,通过断头法处死后取心室肌,使用含0.8‰Ⅱ型胶原酶的磷酸盐缓冲液(PBS)进行多次消化处理。每次消化5 min,直至全部组织消化为单心肌细胞悬液。将处理后的上清液转移至含5%胎牛血清(FBS)的DMEM/F12培养基中孵育45 min,通过差速离心技术分离非心肌细胞,并加入Percoll液,101×g离心30 min去除成纤维细胞。收集中间层的心肌细胞,在37 ℃ 5%二氧化碳(CO2)培养箱中继续培养。

2.腺病毒转导心肌细胞、药物处理及分组:待心肌细胞生长至70%汇合后,使用腺病毒转导5 h,感染复数(MOI)为36[3],完成后换为不含病毒的完全培养基,24 h后荧光显微镜下观察转导情况并给予药物处理。其中,转导空载腺病毒者为NC组,转导PRKAG2过表达腺病毒者为WT组,转导PRKAG2 R302Q过表达腺病毒者为MUT组,转导PRKAG2 R302Q过表达腺病毒并予以达格列净干预者为MUT+达格列净组,转导PRKAG2腺病毒并予以达格列净处理为WT+达格列净组。达格列净用量及干预时间参考既往文献[11],最终浓度为1 μmol/L,干预时间为48 h。

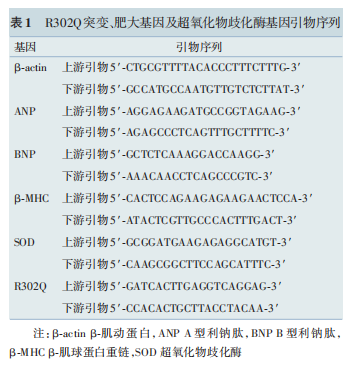
3.R302Q突变、肥大基因及超氧化物歧化酶基因表达水平检测:采用实时荧光定量聚合酶链反应(qRT‑PCR)检测目标基因的表达水平。按照说明书抽提各组心肌细胞总RNA,测量RNA浓度及纯度后,反转录为互补DNA(cDNA)。采用SYBR Green进行孵育检测。β‑actin作为内参进行标准化,通过2‑ΔΔCt公式计算目标基因的相对表达量。本研究使用的引物序列见表1。

4.心肌细胞形态、细胞内钙离子含量及线粒体功能与活性氧水平检测:(1)细胞免疫荧光染色:将心肌细胞接种于24孔板专用爬片,处理完细胞后,4%多聚甲醛溶液固定40 min后行免疫荧光染色。先加入驴血清(含0.1%曲拉通,用于破膜)封闭心肌细胞30 min,完成后弃封闭液,加入事先准备好的一抗进行孵育,4 ℃孵育过夜,然后弃去一抗,加入对应的荧光二抗室温孵育1 h后弃二抗,清洗后加入DAPI染色液染色5 min,清洗后采用荧光显微镜进行拍照。(2)细胞探针染色:将100 nmol/L的MitoTracker Red溶液加入处理好的心肌细胞中,在37 ℃培养箱中避光孵育30 min,PBS冲洗3遍,然后用Hoechst33342染料孵育心肌细胞10 min。将5 μmol/L的MitoSOX染色液加入处理好的心肌细胞中,于37 ℃培养箱中避光孵育15 min,PBS冲洗3遍,然后用Hoechst 33342染料孵育10 min。将10 μg/ml的JC‑1染色液加入处理好的心肌细胞中,于37 ℃培养箱中避光孵育20 min,然后用PBS冲洗3遍并用Hoechst 33342染料孵育10 min。将5 μmo/L的MitoSOX Red探针加入处理好的心肌细胞中,37 ℃避光孵育10 min,然后用PBS冲洗3遍,并用Hoechst 33342染料孵育10 min。将10 μmol/L的Fura‑Red AM染色液加入处理好的心肌细胞中,37 ℃培养箱避光孵育10 min,孵育结束后用PBS冲洗3遍,并用Hoechst 33342染料孵育10 min。使用共聚焦显微镜拍摄免疫荧光染色图片。使用Image J软件量化分析MitoTracker线粒体长度,以表示线粒体动力学水平。使用Image J软件量化分析DHE信号强度,以表示细胞内超氧化物水平。使用Image J软件量化分析JC‑1染色中聚合物和单体信号强度,以表示线粒体膜电位水平。使用Image J软件量化分析MitoSOX信号强度,以表示线粒体超氧化物水平。使用Image J软件量化分析Fura‑Red游离钙和结合钙信号强度,使用游离钙/结合钙信号强度比值表示细胞内钙离子水平。

5.心肌细胞内糖原含量检测:将心肌细胞接种于24孔板专用爬片,处理后通过PAS染色试剂盒观察心肌细胞内糖原含量。

糖原检测试剂盒:将心肌细胞种于100 mm大皿中,处理后,根据糖原含量检测试剂盒说明书收集500万~1 000万个心肌细胞,离心弃上清液。加入0.75 ml提取液,经超声波破碎(功率200 W,超声3 s、间隔10 s,重复30次)后,转移至10 ml离心管,于沸水浴中煮沸20 min(密封防爆,期间每隔5 min振摇混匀)。冷却后以蒸馏水定容至5 ml,混匀,8 000×g、25 ℃离心10 min,收集上清液,加入工作液基浓硫酸充分混匀,置于沸水浴10 min(缠封口膜,防止爆盖),冷却,取200 μl反应液,利用分光光度计,在620 nm波长处读取各样品数值,重复1~2次,然后根据公式计算细胞内糖原含量[12]。

6.AMPK与线粒体分裂及融合蛋白检测:采用蛋白质免疫印迹(Western blot)法检测AMPK、p‑AMPK、DRP1、p‑DRP1及MFN2的蛋白表达。用含有0.5%乙二胺四乙酸、0.1%蛋白酶抑制剂和1%磷酸酶抑制剂的裂解缓冲液裂解细胞,提取蛋白样品。样品在十二烷基硫酸钠聚丙烯酰胺凝胶电泳中分离,然后转移到聚偏氟乙烯膜上。在室温下使用5%的脱脂牛奶封闭2 h,与一抗在4 ℃下孵育过夜,在室温下与二抗孵育2 h。用成像系统进行曝光检测。通过Image J软件进行灰度值量化。


四、统计学分析
采用GraphPad Prism 8.0软件进行统计学分析。正态分布且方差齐的连续变量以x±s表示,多组间比较采用单因素方差分析,若总体差异有统计学意义,则进一步采用Tukey法进行多重比较。双侧检验,以P<0.05为差异有统计学意义。

结果


一、 PRKAG2 R302Q突变对心肌细胞肥大、糖原含量及AMPKα磷酸化水平的影响
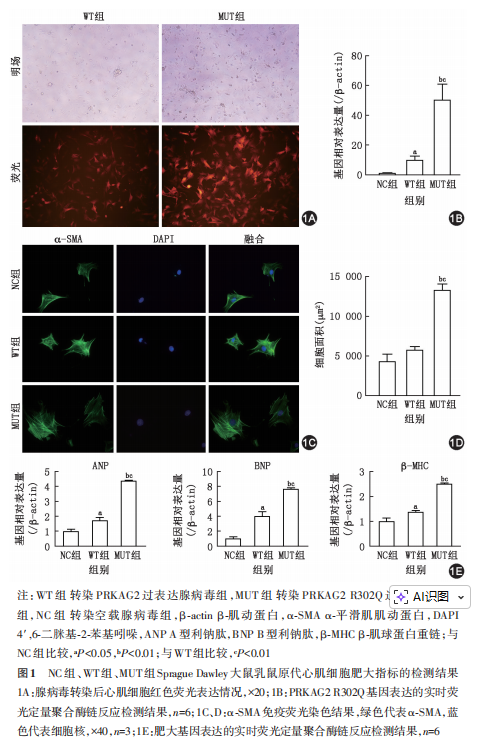
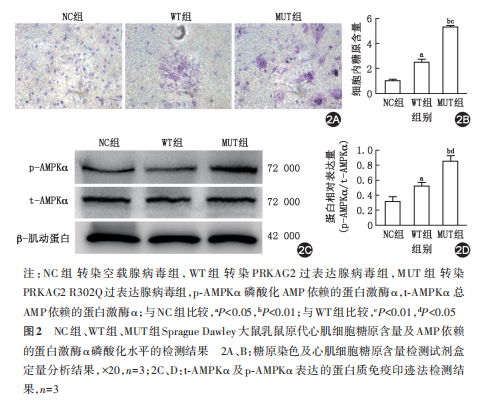
转染NRCM,当MOI=36时,WT组和MUT组荧光表达均在80%以上,qRT‑PCR结果显示,MUT组R302Q突变位点基因表达水平高于NC组和WT组(均P<0.01)。WT组心肌细胞表面积有大于NC组的趋势,但差异无统计学意义(P>0.05)。MUT组心肌细胞表面积大于NC组(P<0.01)和WT组(P<0.05)。肥大基因检测结果显示,MUT组ANP、BNP及β⁃MHC基因表达水平均高于NC组和WT组(均P<0.01)。PAS染色和糖原含量测定结果显示,WT组和MUT组心肌细胞内糖原含量均高于NC组(均P<0.05),且MUT组高于WT组(P<0.01)。Western blot法检测结果显示,WT组和MUT组AMPKα亚基磷酸化表达水平均高于NC组(P<0.05),且MUT组高于WT组(P<0.01)。详见图1、2。提示PRKAG2 R302Q突变可造成心肌细胞肥大、糖原沉积及AMPKα磷酸化水平升高。


二、 达格列净对PRKAG2 R302Q突变心肌细胞重构的影响
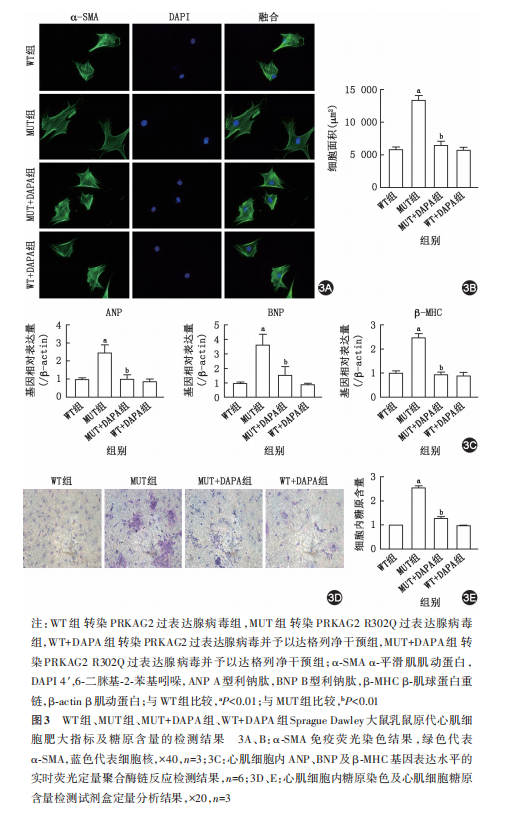
免疫荧光染色和qRT‑PCR结果显示,MUT组心肌细胞表面积大于WT组,心肌细胞肥大基因ANP、BNP及β‑MHC表达水平均高于WT组(均P<0.05);MUT+达格列净组心肌细胞面积小于MUT组,心肌细胞肥大基因ANP、BNP及β‑MHC表达水平均低于MUT组(均P<0.05);WT+达格列净组与WT组间上述指标差异均无统计学意义(均P>0.05)。细胞PAS染色及糖原含量测定结果显示,MUT组心肌细胞内糖原含量大于WT组(P<0.01),MUT+达格列净组心肌细胞内糖原含量小于MUT组(P<0.01),WT+达格列净组与WT组心肌细胞内糖原含量差异无统计学意义(P>0.05)。详见图3。提示达格列净可改善PRKAG2 R302Q突变引起的心肌细胞肥大及心肌细胞内糖原沉积。


三、 达格列净对PRKAG R302Q突变心肌细胞线粒体动力学的影响
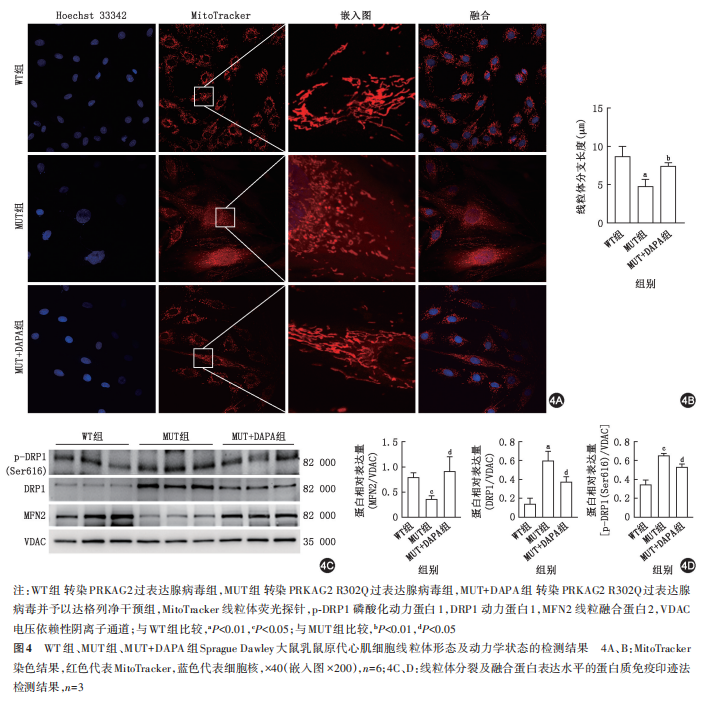
MitoTracker染色结果显示,MUT组线粒体从线状结构转变为碎片化的颗粒状结构,MUT组线粒体长度短于WT组(P<0.01);MUT+达格列净组线粒体形态从碎片化颗粒状结构转变为线状结构,线粒体长度长于MUT组(P<0.01)。Western blot法检测结果显示,MUT组线粒体分裂蛋白DRP1和p‑DRP1(Ser616)表达水平高于WT组,融合蛋白MFN2表达水平低于WT组(均P<0.05);MUT+达格列净组线粒体分裂蛋白DRP1及p‑DRP1(Ser616)表达水平低于MUT组,融合蛋白MFN2表达水平高于MUT组(均P<0.05)。详见图4。提示线粒体动力学稳态失衡参与了PRKAG2 R302Q心脏综合征的发生发展,而达格列净对其具有调控作用。

四、 达格列净对PRKAG2 R302Q突变心肌细胞线粒体膜电位的影响
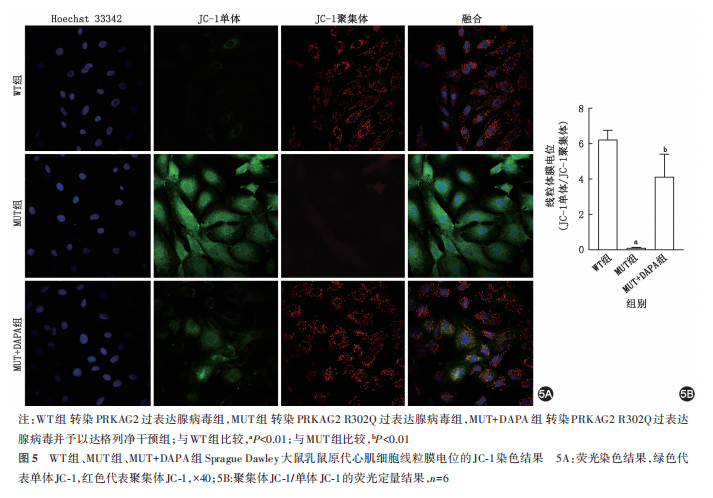
JC‑1染色结果显示,MUT组线粒体膜电位低于WT组(P<0.01),MUT+达格列净组线粒体膜电位高于MUT组(P<0.01)。详见图5。提示PRKAG2突变可引起线粒体膜电位下降,而达格列净可使其升高。
五、 达格列净对PRKAG2 R302Q突变心肌细胞超氧化物水平的影响
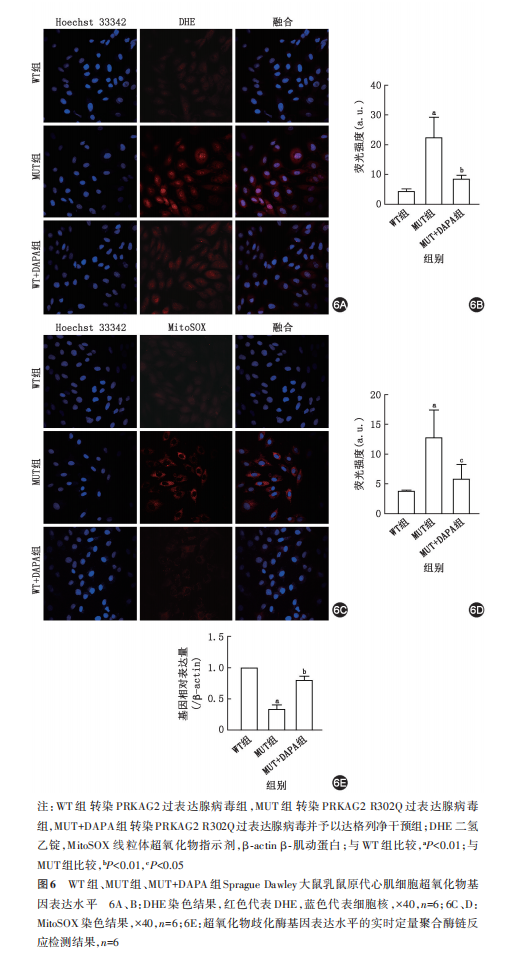
DHE染色结果显示,MUT组活性氧水平高于WT组(P<0.01),MUT+达格列净组活性氧水平低于MUT组(P<0.01)。MitoSOX染色结果显示,MUT组线粒体内活性氧水平高于WT组(P<0.01),MUT+达格列净组线粒体内活性氧水平低于MUT组(P<0.01)。qRT‑PCR结果显示,MUT组超氧化物歧化酶(SOD)基因表达水平低于WT组(P<0.01),MUT+达格列净组SOD基因表达水平高于MUT组(P<0.01)。详见图6。提示PRKAG2 R302Q突变可引起心肌细胞内超氧化物水平升高,达格列净可使其降低。

六、 达格列净对PRKAG2 R302Q突变心肌细胞内钙水平的影响
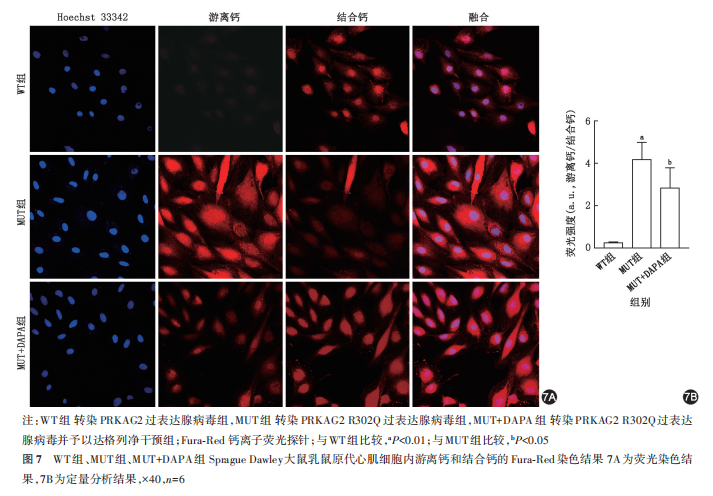
Fura‑Red染色结果显示,MUT组游离钙/结合钙比值高于WT组(P<0.01),MUT+达格列净组游离钙/结合钙比值低于MUT组(P<0.01)。详见图7。提示PRKAG2 R302Q突变后心肌细胞内游离钙增加,达格列净可使其降低。

讨论


本研究采用PRKAG2 R302Q突变心肌细胞模型进行研究,结果显示达格列净可改善心肌细胞肥大、糖原沉积及钙超载等病理表型,其作用机制可能与调控线粒体动力学平衡有关——达格列净通过下调分裂蛋白DRP1及p‑DRP1表达、上调融合蛋白MFN2,逆转线粒体过度分裂所导致的碎片化形态,同时抑制氧化应激反应和钙稳态失衡。本研究结果为PRKAG2心脏综合征的靶向干预提供了新思路。

达格列净是一种SGLT2抑制剂,已广泛应用于临床,除用于糖尿病治疗外,在心血管领域也显示出了广泛的应用前景。大量研究报道达格列净具有心血管保护作用[5‑9],然而达格列净对PRKAG2心脏综合征是否具有治疗作用尚未见报道。本研究发现达格列净对PRKAG2 R302Q突变导致的心肌细胞肥大及糖原沉积具有保护作用,其靶向蛋白是否与SGLT2抑制有关,还有待进一步探讨。研究显示达格列净可通过激活AMPK/哺乳动物雷帕霉素靶蛋白(mTOR)‑视神经萎缩蛋白1(OPA1)介导的线粒体自噬减轻高糖和缺氧/复氧诱导的H9c2心肌样细胞损伤[13]。达格列净通过AMPK依赖与非依赖途径改善线粒体结构与功能,对能量代谢紊乱的心肌至关重要。达格列净以雌激素相关受体α(ERRα)为靶点,通过激活ERRα‑有机阴离子转运体1(OAT1)轴来增强尿酸排泄并减少肾小管间质纤维化[14]。

线粒体动力学失衡是指线粒体融合与分裂之间的平衡被破坏,导致线粒体网状结构受损,进而参与多种疾病的发生与发展[15]。研究显示线粒体动态变化在心脏重构过程中发挥着核心作用,其中DRP1与MFN2的平衡是线粒体质量控制的关键环节。既往研究显示,在心力衰竭、糖尿病心肌病及缺血性心肌病等模型中,DRP1过度激活导致线粒体过度分裂,MFN2表达下降,ROS累积从而促进心室重构[16‑18]。但也有研究显示,DRP1基因敲除可引起线粒体异常肿大并诱发扩张型心肌病,而MFN2缺失仅导致线粒体碎片化并不引起细胞坏死,提示过度分裂可能比融合缺陷更具危害性[19‑20]。本研究结果显示PRKAG2 R302Q突变可导致心肌细胞线粒体网状结构破坏、碎片化增多,并伴随DRP1表达上升及MFN2表达下降。鉴于既往报道达格列净可调控线粒体分裂与融合过程,本研究进一步探讨了达格列净是否可通过调节线粒体动力学平衡发挥保护作用。结果显示,达格列净可减轻突变模型中线粒体网状结构的破坏,可抑制DRP1表达并促进MFN2表达,从而维持线粒体动力学稳定。

线粒体动力学失衡导致心脏重构的机制较为复杂,主要涉及线粒体功能障碍,表现为线粒体膜电位降低、ROS及钙离子水平升高,进而激活心肌肥厚相关信号通路[21]。本研究结果显示,PRKAG2 R302Q突变可引起心肌细胞线粒体膜电位降低、ROS水平上升及细胞内钙离子超载,而达格列净通过重塑DRP1/MFN2平衡、恢复线粒体连续性结构,从源头上阻断了ROS‑钙超载‑心肌肥厚的级联反应,实现了多靶点协同的心脏保护作用[22]。

达格列净的心脏保护作用可能并非依赖单一通路,而是以“细胞内离子稳态调节”和“线粒体功能修复”为核心,通过多途径协同实现——包括抑制心肌细胞肥大、优化能量代谢、减轻氧化应激和炎症反应等,最终改善基因突变、缺氧、高糖等病理条件下心肌细胞的存活能力与功能状态[23]。本研究聚焦PRKAG2 R302Q 突变这一特定致病类型,发现达格列净可改善突变诱导的心肌细胞肥大和线粒体动态失衡,为体外研究向体内心脏保护的转化提供了细胞层面的证据。值得注意的是,与既往关于PRKAG2心脏综合征的研究比较,本研究不仅验证了该疾病中“心肌细胞肥大”“糖原沉积”等本课题组已报道的共性表型[2‑3],还揭示了“线粒体动力学失衡”在其发病机制中的核心作用,而此前的研究多将心肌肥厚的诱因单一归因于细胞内糖原沉积。这一发现为PRKAG2 R302Q突变致心肌损伤的分子机制进行了有益的补充,提示线粒体功能异常可能是除糖原代谢紊乱外的另一关键病理环节。

PRKAG2心脏综合征预后不良,目前尚缺乏特效治疗药物。本研究证实达格列净能够改善PRKAG2 R302Q突变导致的心肌细胞肥大,并初步探讨了其的作用机制,即通过调节线粒体裂变/融合平衡、抑制氧化应激反应及改善钙稳态,多靶点阻断突变诱导的心肌细胞损伤通路。这一结果不仅为SGLT2抑制剂应用于PRKAG2心脏综合征等遗传性心肌病的治疗提供了实验依据,更拓展了达格列净等SGLT2抑制剂的临床应用范围,提示此类药物或对以线粒体功能障碍为核心病理生理特征的心血管疾病(如其他遗传性心肌病、代谢相关心肌病等)具有治疗潜力,为后续拓展研究提供了方向。

本研究存在一定的局限性:第一,研究基于NRCM,细胞模型虽能精准控制变量、聚焦细胞自主效应,但无法完全模拟体内复杂的病理微环境(如神经体液调节、细胞间相互作用等),本研究采用的体外过表达策略无法排除内源性野生型PRKAG2蛋白对复合物功能的补偿,过表达本身可导致AMPK活性基线改变,可能放大突变效应,同时NRCM与人类心肌细胞的能量代谢方式也存在着明显的不同[24‑29],后续需利用PRKAG2 R302Q转基因动物模型及患者来源的诱导多能干细胞(iPSC)分化心肌细胞,进一步验证机制的体内相关性和临床转化价值。第二,本研究结果显示达格列净可调控线粒体稳态与氧化应激反应,但二者背后的分子通路以及线粒体动力学改变是否为达格列净发挥保护作用的关键上游环节等尚未完全阐明,仍需进一步深入探讨。

小结


综上所述,本研究结果显示线粒体动力学异常与氧化应激反应可能是PRKAG2 R302Q突变诱导心肌细胞肥大的关键病理生理环节,而达格列净可通过调节线粒体动力学平衡、抑制氧化应激反应及改善钙稳态缓解心肌细胞损伤。本研究为达格列净用于PRKAG2心脏综合征的治疗提供了一定的理论依据。
  • 作者: 丁玎 1,2    姚莉红 1    刘凡标 1    孟菲凡 1    陆晓晨 1    盛红专 1   

  • 作者单位: 南通大学附属医院心血管内科 南通大学医学院 1    通市通州区人民医院急诊科 2   

  • 通信作者: 盛红专,Email:yjshz@ntu.edu.cn

  • 关键词: 肌细胞,心脏;氧化性应激;PRKAG2心脏综合征;达格列净;线粒体动力学

  • DOI: 10.3760/cma.j.cn116031.2026.1000201

  • 基金项目: 全国心脏病重点实验室开放课题(2024SKL‑TJ004);南通市自然科学基金(JC2024075);江苏省研究生科研与实践创新计划(SJCX24_2050);南通大学研究生科研与实践创新计划(YJS200459)

  • 利益冲突: 无

  • 收稿日期: 2025-11-22

  • 录用日期: 2026-02-04

  • 本文编辑: 徐静

  • 摘要中文

    目的

    探讨达格列净对PRKAG2 R302Q突变诱导的心肌细胞肥大的影响及其机制。

    方法

    取1日龄Sprague Dawley大鼠乳鼠原代心肌细胞(NRCM),分别转导空载体腺病毒(NC组)、转导过表达PRKAG2腺病毒(WT组)、转导PRKAG2 R302Q突变腺病毒(MUT组)、转导PRKAG2 R302Q突变腺病毒并予以达格列净处理(MUT+达格列净组)、转导PRKAG2腺病毒并予以达格列净处理(WT+达格列净组)。采用免疫荧光法检测NRCM表面积,过碘酸雪芙(PAS)染色检测NRCM内糖原含量,钙离子探针检测NRCM内钙含量,二氢乙锭(DHE)染色检测NRCM内活性氧水平,线粒体探针检测NRCM内线粒体形态,线粒体内活性氧探针(MitoSOX)检测线粒体内活性氧水平,线粒体膜电位探针JC‑1检测线粒体膜电位水平,实时荧光定量聚合酶链反应(qRT‑PCR)检测A型利钠肽(ANP)、B型利钠肽(BNP)、β肌球蛋白重链(β‑MHC)及超氧化物歧化酶(SOD)基因表达水平,蛋白免疫印迹(Western blot)法检测非磷酸化/磷酸化线粒体分裂动力相关蛋白1[DRP1/p‑DRP1(Ser616)]和线粒体融合蛋白2(MFN2)的表达水平。

    结果

    MUT组NRCM表面积大于WT组,肥大基因ANP、BNP及β‑MHC表达水平均高于WT组(均P<0.05),MUT+达格列净组上述指标均低于MUT组(均P<0.05),WT+达格列净组与WT组间上述指标差异均无统计学意义(均P>0.05)。MUT组细胞内糖原含量高于WT组(P<0.01),MUT+达格列净组则低于MUT组(P<0.01),WT+达格列净组与WT组间差异无统计学意义(P>0.05)。MUT组线粒体从线状结构转变为碎片化的颗粒状结构,MUT组线粒体长度短于WT组(P<0.01),MUT+达格列净组线粒体形态从碎片化颗粒状结构转变为线状结构,线粒体长度长于MUT组(P<0.01)。MUT组DRP1和p‑DRP1(Ser 616)表达水平高于WT组,MFN2表达水平低于WT组(均P<0.05);MUT+达格列净组DRP1及p‑DRP1(Ser 616)表达水平低于MUT组,MFN2表达水平高于MUT组(均P<0.05)。MUT组线粒体膜电位低于WT组(P<0.01),MUT+达格列净组则高于MUT组(P<0.01)。MUT组活性氧水平高于WT组(P<0.01),MUT+达格列净组则低于MUT组(P<0.01)。MUT组线粒体内活性氧水平高于WT组(P<0.01),MUT+达格列净组则低于MUT组(P<0.01)。MUT组SOD基因表达水平低于WT组(P<0.01),MUT+达格列净组则高于MUT组(P<0.01)。MUT组游离钙/结合钙比值高于WT组(P<0.01),MUT+达格列净组则低于MUT组(P<0.01)。

    结论

    达格列净可减轻PRKAG2 R302Q突变诱导的心肌细胞肥大,其机制可能涉及线粒体动力学和氧化应激反应调控。

    摘要英文

    Objective

    To investigate the effects of dapagliflozin (DAPA) on PRKAG2 R302Q mutation‑induced cardiomyocyte hypertrophy and to explore the mechanisms involving mitochondrial dynamics and oxidative stress.

    Methods

    Primary cardiomyocytes were isolated from 1‑day‑old Sprague Dawley neonatal rats (neonatal rat primary cardiomyocyte, NRCM) and transfected with the following: empty vector adenovirus (NC group), adenovirus overexpressing PRKAG2 (WT group), adenovirus carrying the PRKAG2 R302Q mutation (MUT group), adenovirus carrying the PRKAG2 R302Q mutation plus dapagliflozin treatment (MUT+dapagliflozin group), and adenovirus overexpressing PRKAG2 plus dapagliflozin treatment (WT+dapagliflozin group). The surface area of NRCM was measured by immunofluorescence staining. Glycogen content in NRCM was detected using Periodic Acid‑Schiff (PAS) staining. Intracellular calcium levels were assessed with a calcium ion probe. Reactive oxygen species (ROS) levels were determined by dihydroethidium (DHE) staining. Mitochondrial morphology was visualized using a mitochondrial probe. Mitochondrial ROS (mtROS) was detected with the MitoSOX probe. Mitochondrial membrane potential (MMP) was evaluated by JC‑1 staining. Gene expression levels of atrial natriuretic peptide (ANP), brain natriuretic peptide (BNP), β‑myosin heavy chain (β‑MHC), and superoxide dismutase (SOD) were analyzed via quantitative real‑time polymerase chain reaction (qRT‑PCR). Protein expression levels of phosphorylated and non‑phosphorylated mitochondrial fission protein (DRP1/p‑DRP1(Ser616)) and mitochondrial fusion protein (MFN2) were examined by Western blot.

    Results

    Compared to the WT group, NRCM in the MUT group exhibited a significantly larger cell surface area and markedly increased expression levels of the hypertrophy‑related genes ANP, BNP, and β‑MHC (all P<0.05). These hypertrophic indices were significantly reduced in the MUT+dapagliflozin group compared to the MUT group (all P<0.05), whereas no statistically significant differences were observed between the WT+dapagliflozin and WT groups (all P>0.05).Intracellular glycogen content was significantly higher in the MUT group than in the WT group (P<0.01). The MUT+dapagliflozin group showed lower glycogen content than the MUT group (P<0.01), whereas no significant difference was found between the WT+dapagliflozin and WT groups (P>0.05). Mitochondria in the MUT group transitioned from elongated structures to fragmented, granular forms, with shorter mitochondrial length compared to the WT group (P<0.01). In contrast, the MUT+dapagliflozin group displayed a shift from fragmented granules back to elongated mitochondrial structures, accompanied by longer mitochondrial length than the MUT group (P<0.01).Expression levels of DRP1 and p‑DRP1 (Ser616) were higher, while MFN2 expression was lower in the MUT group than in the WT group (all P<0.05). The MUT+dapagliflozin group showed lower levels of DRP1 and p‑DRP1 (Ser616) and higher MFN2 expression compared to the MUT group (all P<0.05). MMP was lower in the MUT group than in the WT group (P<0.01), but was higher in the MUT+dapagliflozin group than in the MUT group (P<0.01).Both total cellular reactive oxygen species (ROS) and mitochondrial ROS (mtROS) levels were higher in the MUT group than in the WT group (both P<0.01). These levels were lower in the MUT+dapagliflozin group than in the MUT group (both P<0.01). SOD gene expression was lower in the MUT group than in the WT group (P<0.01), while it was higher in the MUT+dapagliflozin group than in the MUT group (P<0.01). Furthermore, the ratio of free calcium to bound calcium was higher in the MUT group than in the WT group (P<0.01), but was lower in the MUT+dapagliflozin group than in the MUT group (P<0.01).

    Conclusions

    Dapagliflozin significantly alleviates cardiomyocyte hypertrophy induced by the PRKAG2 R302Q mutation, with the underlying mechanism potentially involving the regulation of mitochondrial dynamics and oxidative stress.


    本研究主要材料与器材

    无

    参考文献

    [1] Maron BJ, Maron MS. PRKAG2 glycogen storage disease cardiomyopathy: out of the darkness and into the light[J]. J Am Coll Cardiol, 2020, 76(2):198‑200. DOI: 10.1016/j.jacc.2020.05.054.
    [2] 陆玮玮,盛红专. PRKAG2心脏综合征患者心肌肥厚的治疗[J]. 中华心力衰竭和心肌病杂志,2021,5(2):91‑96. DOI:10.3760/cma.j.cn101460‑20201110‑00114.
    [3] Zhuo J, Geng H, Wu X, et al. AKT‑mTOR signaling‑mediated rescue of PRKAG2 R302Q mutant‑induced familial hypertrophic cardiomyopathy by treatment with β‑adrenergic receptor (β‑AR) blocker metoprolol[J]. Cardiovasc Diagn Ther, 2022, 12(3):360‑369. DOI: 10.21037/cdt‑22‑81.
    [4] van Essen BJ, Ceelen D, Ouwerkerk W, et al. Pharmacologic treatment of heart failure with reduced ejection fraction: an updated systematic review and network meta‑analysis[J]. J Am Coll Cardiol, 2025, 86(24):2513‑2526. DOI: 10.1016/j.jacc.2025.08.054.
    [5] Fernández‑Ruiz I. Dapagliflozin improves outcomes in HFmrEF and HFpEF[J]. Nat Rev Cardiol, 2022, 19(11):719. DOI: 10.1038/s41569‑022‑00782‑x.
    [6] Lahnwong C, Palee S, Apaijai N, et al. Acute dapagliflozin administration exerts cardioprotective effects in rats with cardiac ischemia/reperfusion injury[J]. Cardiovasc Diabetol, 2020, 19(1):91. DOI: 10.1186/s12933‑020‑01066‑9.
    [7] Maejima Y. SGLT2 inhibitors play a salutary role in heart failure via modulation of the mitochondrial function[J]. Front Cardiovasc Med, 2019,6:186. DOI: 10.3389/fcvm.2019.00186.
    [8] Nantsupawat T, Apaijai N, Phrommintikul A, et al. Effects of sodium‑glucose cotransporter‑2 inhibitor on atrial high‑rate episodes in patients with cardiovascular implantable electronic device: a randomized controlled trial[J]. Sci Rep, 2024, 14(1):27649. DOI: 10.1038/s41598‑024‑74631‑x.
    [9] 孙敏,张冬颖.钠‑葡萄糖共转运蛋白2抑制剂对2型糖尿病患者心血管保护作用的研究进展[J].上海交通大学学报(医学版), 2021, 41(3): 391‑395.DOI:10.3969/j.issn.1674-8115.2021.03.019.
    [10] Trepiccione F, Iervolino A, D′Acierno M, et al. The SGLT2 inhibitor dapagliflozin improves kidney function in glycogen storage disease XI[J]. Sci Transl Med, 2023, 15(720):eabn4214. DOI: 10.1126/scitranslmed.abn4214.
    [11] 付勇.达格列净对阿霉素诱导心肌损伤的保护作用及其机制的初步探索[D].南宁:广西医科大学,2022.
    [12] Carroll NV, Longley RW, Roe JH. The determination of glycogen in liver and muscle by use of anthrone reagent[J]. J Biol Chem, 1956, 220(2):583‑593.
    [13] Tu W, Li L, Yi M, et al. Dapagliflozin attenuates high glucose‑and hypoxia/reoxygenation‑induced injury via activating AMPK/mTOR‑OPA1‑mediated mitochondrial autophagy in H9c2 cardiomyocytes[J]. Arch Physiol Biochem, 2024, 130(6):649‑659. DOI: 10.1080/13813455.2023.2252200.
    [14] Hu H, Li W, Hao Y, et al. The SGLT2 inhibitor dapagliflozin ameliorates renal fibrosis in hyperuricemic nephropathy[J]. Cell Rep Med, 2024, 5(8):101690. DOI: 10.1016/j.xcrm.2024.101690.
    [15] Villarreal‑Salazar M, Santalla A, Real‑Martínez A, et al. Low aerobic capacity in McArdle disease: a role for mitochondrial network impairment?[J]. Mol Metab, 2022,66:101648. DOI: 10.1016/j.molmet.2022.101648.
    [16] Marques‑Aleixo I, Santos‑Alves E, Torrella JR, et al. Exercise and doxorubicin treatment modulate cardiac mitochondrial quality control signaling[J]. Cardiovasc Toxicol, 2018, 18(1):43‑55. DOI: 10.1007/s12012‑017‑9412‑4.
    [17] Castiglioni L, Gelosa P, Muluhie M, et al. Fenofibrate reduces cardiac remodeling by mitochondrial dynamics preservation in a renovascular model of cardiac hypertrophy[J]. Eur J Pharmacol, 2024,978:176767. DOI: 10.1016/j.ejphar.2024.176767.
    [18] Song M, Mihara K, Chen Y, et al. Mitochondrial fission and fusion factors reciprocally orchestrate mitophagic culling in mouse hearts and cultured fibroblasts[J]. Cell Metab, 2015, 21(2):273‑286. DOI: 10.1016/j.cmet.2014.12.011.
    [19] Zhang T, Li Z, Xu Y, et al. Regulation of mitochondrial dynamics in cardiomyocytes: implications for cardiac health and disease[J]. Front Cell Dev Biol, 2025,13:1652683. DOI: 10.3389/fcell.2025.1652683.
    [20] 胡新新,高福花,胡晓艳,等.线粒体动力学与心血管疾病联系的研究进展[J].生命科学,2021,33(7):861‑868. DOI: 10.13376/j.cbls/2021093.
    [21] Piamsiri C, Maneechote C, Jinawong K, et al. Chronic mitochondrial dynamic‑targeted therapy alleviates left ventricular dysfunction by reducing multiple programmed cell death in post‑myocardial infarction rats[J]. Eur J Pharmacol, 2024,977:176736. DOI: 10.1016/j.ejphar.2024.176736.
    [22] 黎人榕,佘强.SGLT2抑制剂在动物模型中治疗心肌缺血再灌注损伤的机制[J].临床医学进展,2023,13(2):2232‑2240. DOI: 10.12677/ACM.2023.132313.
    [23] Liu H, Jiang B, Hua R, et al. ALDH2 mediates the effects of sodium‑glucose cotransporter 2 inhibitors (SGLT2i) on improving cardiac remodeling[J]. Cardiovasc Diabetol, 2024, 23(1):380. DOI: 10.1186/s12933‑024‑02477‑8.
    [24] Chen S, Lin Y, Zhu Y, et al. Atrial lesions in a pedigree with PRKAG2 cardiomyopathy: involvement of disrupted AMP‑activated protein kinase signaling[J]. Front Cardiovasc Med, 2022,9:840337. DOI: 10.3389/fcvm.2022.840337.
    [25] 胡海鹰.PRKAG2心脏综合征病患源诱导性多能干细胞模型研究[D].上海:海军军医大学,2019.
    [26] Xie C, Zhang YP, Song L, et al. Genome editing with CRISPR/Cas9 in postnatal mice corrects PRKAG2 cardiac syndrome[J]. Cell Res, 2016, 26(10):1099‑1111. DOI: 10.1038/cr.2016.101.
    [27] Yavari A, Bellahcene M, Bucchi A, et al. Mammalian γ2 AMPK regulates intrinsic heart rate[J]. Nat Commun, 2017, 8(1):1258. DOI: 10.1038/s41467‑017‑01342‑5.
    [28] 陈挺, 刘杰, 于云华, 等. 人PRKAG2(R302Q)突变型SD乳鼠心肌细胞模型的建立及检测[J]. 第二军医大学学报, 2016, 37(1):34‑39. DOI: 10.16781/j.0258‑879x.2016. 01.0034.
    [29] 程为坡,宋晓伟,张必利. PRKAG2心脏综合征研究进展[J]. 中华心血管病杂志,2024,52(8):966‑972.DOI:10.3760/cma.j.cn112148‑20230916‑00166.
    无
    发表评论文明上网理性发言,请遵守互动礼仪
    您需要先 登录 后方可发表评论。
    • 全部评论
    • /
    • 我的评论
    • 最新
    • /
    • 最热