临床研究

扩张型心肌病患者的遗传学罕见变异特征及其对左心室功能和生存预后的影响

白慧 陈旭华 张银辉 侯翠红 浦介麟

请尊重版权,未经授权禁止下载

引用格式: 白慧,陈旭华,张银辉,等. 扩张型心肌病患者的遗传学罕见变异特征及其对左心室功能和生存预后的影响[J/OL].中华心血管病杂志(网络版),2025,8:e1000197(2025‑11‑20). http://www. cvjc. org. cn/index. php/Column/columncon/article_id/377. DOI:10.3760/cma.j.cn116031.2025.1000197.

复制引文
发布日期: 2025/11/20    浏览量: 2337 次

登录后方可查看全文,无账号可以前往注册

版权归中华医学会所有。
未经授权,不得转载、摘编本刊视频资料。
除非特别声明,本刊刊出的所有视频及资料不代表中华医学会和本刊编委会的观点。
目录
视频
扩张型心肌病患者的遗传学罕见变异特征及其对左心室功能和生存预后的影响
05:31
音频
扩张型心肌病患者的遗传学罕见变异特征及其对左心室功能和生存预后的影响
05:28

引言


扩张型心肌病(dilated cardiomyopathy,DCM)的经典定义是指在没有异常负荷(如原发性瓣膜疾病)或不足以引起心室重构的显著冠状动脉疾病的情况下,出现左心室或双心室扩张及收缩功能障碍[1‑3]。DCM的全球患病率约1/250[4],是心力衰竭和心源性猝死的主要非缺血性病因。DCM的病因可以是遗传性或获得性的,获得性因素包括感染、毒素暴露、癌症治疗、内分泌疾病、妊娠、快速性心律失常及免疫介导的疾病。在5%~15%的获得性扩张型心肌病患者中,可能发现致病性或潜在致病性的基因变异。目前,已发现50多个基因与扩张型心肌病有关[5‑6],但其致病机制及基因型与表型之间的关系尚不明确。一些患者可能迅速发展为明显的心力衰竭,甚至需要置入左心室辅助装置或进行心脏移植,而另一些患者可能长期维持左心室功能不变[7]。尽管许多临床危险因素可以解释DCM自然病程的多样性,但遗传基质似乎是主要的决定因素。最近的指南建议,在传统的危险因素之上,再考虑使用基因型对DCM患者进行风险分层[8‑9]。本研究旨在探查中国汉族人群DCM的遗传学罕见变异特征及其对左心室功能和生存预后的影响。

对象与方法


一、研究对象
1.纳入标准:搜集中国医学科学院阜外医院2010年至2016年接受住院治疗的84例DCM患者,同时符合以下标准:(1)患者左心室射血分数(left ventricular ejection fraction,LVEF)均低于50%;(2)对年龄在35岁以上的患者,行冠状动脉CT血管成像(coronary computed tomography angiography,CCTA)或冠状动脉造影(coronary angiography,CAG);(3)所有纳入研究的患者均接受了最佳药物治疗策略;(4)根据指南及患者个人意愿,进行了心脏再同步化治疗(cardiac resynchronization therapy,CRT)或使用置入式心脏转复除颤器(implanted cardioverter defibrillator,ICD);(5)入选患者均为中国汉族人群,且年龄大于18岁。DCM的诊断标准依据当时的标准。本研究遵循赫尔辛基宣言的原则,获得中国医学科学院阜外医院伦理委员会批准(编号2007‑133),研究对象均签署了知情同意书。

2.排除标准:(1)CTA或CAG检查发现任何冠状动脉主支狭窄超过50%;(2)其他可能导致心脏扩大及心脏收缩功能降低的全身性疾病或可逆性情况;(3)严重肝肾功能不全。


二、研究的终点指标及评价方法
在生存分析中,我们将患者初次诊断为DCM的时间设为研究的起点。研究的终点包括心脏移植和全因死亡。我们通过患者的门诊、住院记录及电话进行随访。根据当时的指南评定患者的左心室大小和收缩功能[10]。我们使用辛普森双平面法来计算左心室舒张末期容积和LVEF,所有的测量结果取窦性心律者3个心动周期或心房颤动患者的5个心动周期。


三、罕见变异的定义和高通量测序
从外周血白细胞中提取基因组DNA并保存于-80 ℃冰箱。采用高通量测序技术对患者227个心肌病及离子通道疾病相关基因进行检测。变异分类根据现行指南:若Clinvar数据库(https://www.ncbi.nlm.nih.gov/clinvar/)中将变异的临床意义定义为致病或很可能致病,则归类为致病/很可能致病(pathogenic or likely pathogenic,P/LP)罕见变异;若Clinvar中该变异临床意义未明确、空白或存在争议,且ExAc数据库(https://gnomad.broadinstitute.org/)中最小等位基因频率≤0.000 4或未收录,则定义为可能致病罕见变异(possibly pathogenic rare variants,PPrV)。基因功能分析整合PANTHER蛋白分类系统(v17.0)与COMPARTMENTS亚细胞定位数据库,参照心肌病机制研究共识[11‑13]。

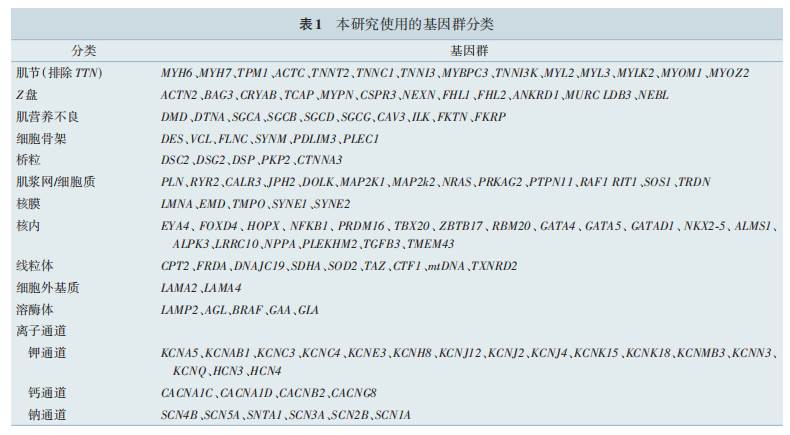
值得注意的是,肌联蛋白作为人体最大蛋白质之一,占肌节蛋白总量的50%。高通量测序研究发现,TTN截断突变是扩张型心肌病的主要致病因素,占家族性病例的25%,但普通人群中也存在约1%的携带者[14],这一现象可能影响诊断特异性。因此,本研究对TTN变异进行单独分析,以排除其对肌节基因群其他基因的干扰。所有罕见变异均按表1所示基因群分类体系进行归组。


四、统计学分析
使用Kolmogorov‑Smirnov检验评估变量是否符合正态分布。正态分布连续变量以均值±标准差表示,非正态分布连续变量从中位数(四分位间距)表示;分类变量以例数(%)表示。分析目的与方法:(1)描述基线特征;(2)比较基因群变异携带组与非携带组的基线及LVEF差异:连续变量用独立样本t检验(正态且方差齐)或Mann‑Whitney U检验(非正态/方差不齐),分类变量用卡方检验或Fisher确切概率法(期望频数<5);(3)评估基因群变异状态对终点事件风险的影响,用Kaplan‑Meier法和log‑rank检验比较组间生存曲线,并用单变量Cox回归计算风险比(hazard ratio,HR)及95%置信区间(confidence intervals,CI)。所有统计分析均使用SPSS 27软件(美国,国际商业机器公司),以P<0.05(双侧)被认为差异有统计学意义。Kaplan‑Meier生存曲线使用 GraphPad Prism 10绘制。此外,使用G*Power 3.1软件进行回顾性统计效力分析,基于观察效应量(Cohen′s d=1.2)。

结果


一、遗传学概观
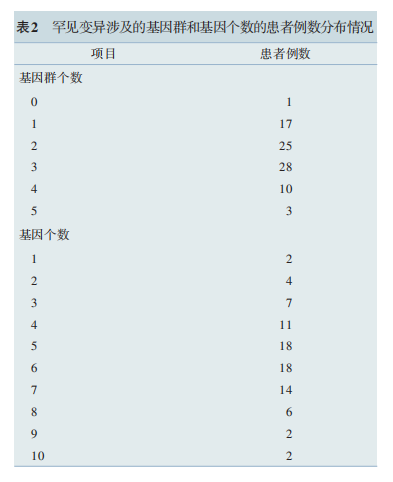
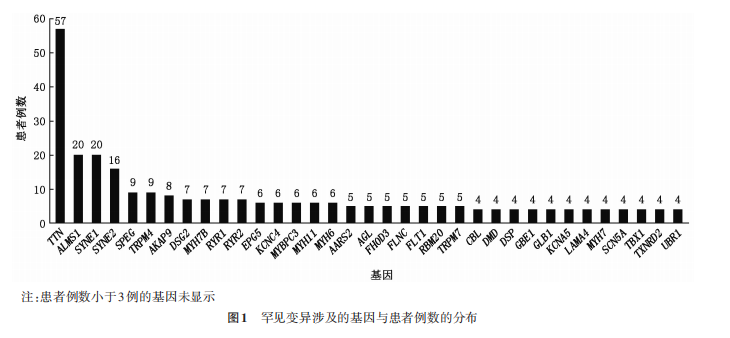
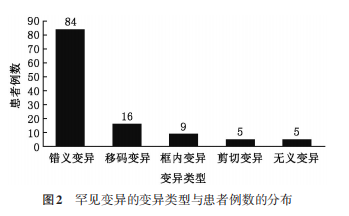
罕见变异包含P/LP罕见变异和PPrV。我们从84例患者中识别出涉及227个基因中的140个基因的罕见变异。如图1所示,罕见变异的前6个基因分别是TTN(57/84)、ALMS1(20/84)、SYNE1(20/84)、SYNE2(16/84)、SPEG(9/84)和TRPM4(9/84)。82例(82/84)患者携带涉及超过1个基因的罕见变异。表2显示了罕见变异涉及的基因个数与患者例数分布,平均每例患者携带涉及5.44个基因的罕见变异。表2显示了罕见变异涉及的基因群与患者例数分布,平均每例患者携带涉及2.45个基因群的罕见变异。图2显示了罕见变异的变异类型与患者例数的分布,16例(16/84)患者有罕见的移码变异,5例(5/84)患者有罕见无义变异,5例(5/84)患者有罕见剪接区变异,9例(9/84)患者有框内变异,所有患者都有罕见的错义变异。

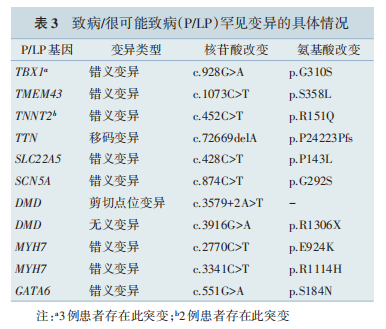
根据罕见变异分类方案,13例(13/84)患者携带涉及9个基因的P/LP罕见变异。这9个基因是DMD(2/84)、GATA6(1/84)、MYH7(2/84)、SCN5A(1/84)、SLC22A5(1/84)、TBX1(3/84)、TTN(1/84)、TMEM43(1/84)和TNNT2(2/84)。12例患者有涉及1个基因的P/LP罕见变异,1例患者有涉及2个基因的P/LP罕见变异。P/LP罕见变异的具体情况见表3。

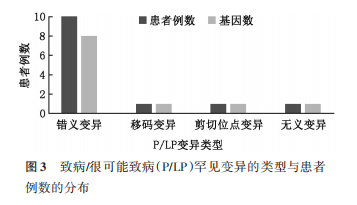
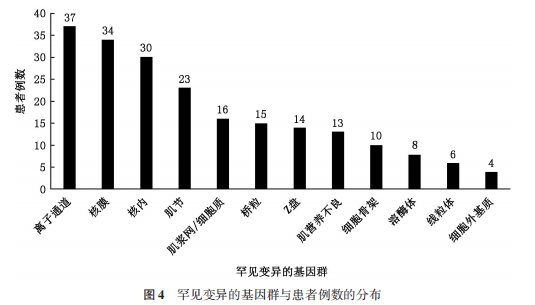
所有患者均鉴定出PPrV。根据基因群分类,23例(23/84)患者有肌节基因的罕见变异,14例(14/84)患者有Z盘基因的罕见变异,13例(13/84)患者有肌营养不良蛋白基因的罕见变异,10例(10/84)患者有细胞骨架基因的罕见变异,15例(15/84)患者有桥粒基因的罕见变异,16例(16/84)患者有肌浆网或细胞质基因的罕见变异,34例(34/84)患者有核膜基因的罕见变异,37例(37/84)患者有离子通道基因的罕见变异,6例(6/84)患者有线粒体基因的罕见变异,4例(4/84)患者有细胞外基质基因的罕见变异,8例(8/84)患者有溶酶体基因的罕见变异。66例(66/84)患者有涉及超过1种基因群的罕见变异。P/LP罕见变异的类型与患者例数的分布见图3。罕见变异的基因群与患者例数的分布见图4。


二、不同基因群患者的LVEF比较
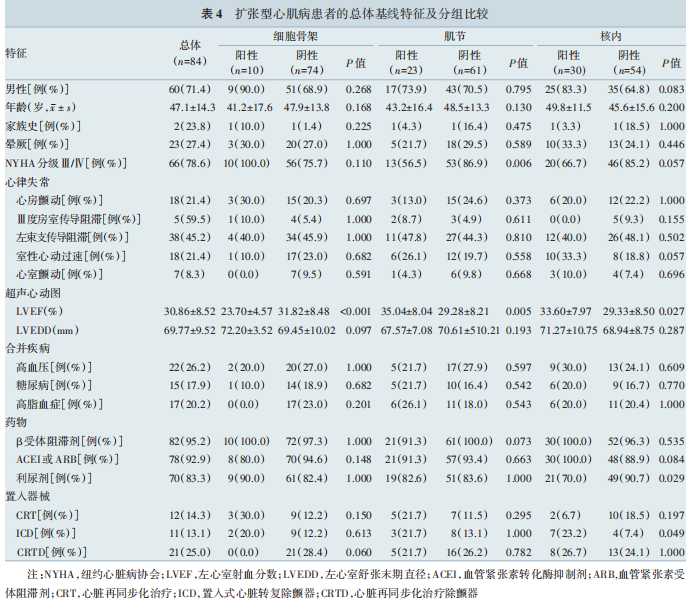
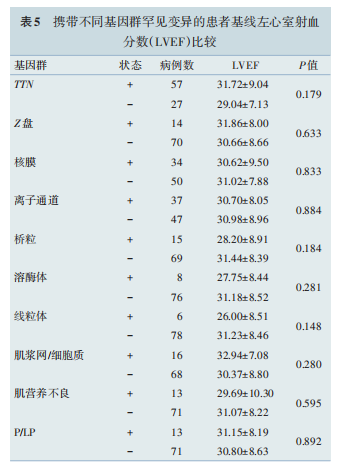
本研究纳入84例DCM患者,基线特征见表5。队列中以中年男性为主,男性占71.4%,确诊年龄(47.1±14.3)岁,多为散发病例。患者普遍存在显著的心脏结构及功能异常,心律失常发生率较高,具体包括:左束支传导阻滞(45.2%)、心房颤动(21.4%)和室性心动过速(21.4%),27.4%存在晕厥史。52.4%患者进行了器械干预,其中13.1%曾行ICD治疗。

基因‑表型关联分析显示,细胞骨架、肌节和核内相关基因的罕见变异与基线LVEF存在显著关联。值得注意的是,在携带或不携带特定基因群罕见变异的患者间,基线LVEF未见统计学差异,涉及基因群包括:P/LP罕见变异相关基因、TTN、Z盘、核膜、肌浆网/细胞质、肌营养不良、离子通道、桥粒、溶酶体及线粒体相关基因(表6)。


三、不同基因群患者的生存分析
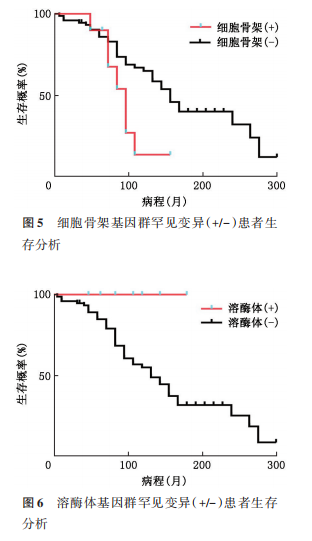
84例患者的病程为(9.63±5.29)年,期间4例患者接受心脏移植,40例患者死于心脏相关疾病,1例患者死于结肠癌。如图5和图6所示,Kaplan‑Meier生存分析发现,携带细胞骨架相关基因罕见变异患者的终点事件风险显著升高(HR为2.317,95%CI为0.757~7.088,P=0.029),而携带溶酶体相关基因罕见变异患者的终点事件风险则显著降低(HR为0.306,95%CI为0.107~0.875,P=0.027)。

值得注意的是,在携带或不携带P/LP、TTN、Z盘、核膜、核内、肌浆网/细胞质、肌营养不良、离子通道、桥粒、溶酶体及线粒体相关基因群罕见变异患者,生存结局差异无统计学意义(P均>0.05)。

讨论


本研究利用高通量测序技术,以基因群为分析框架,探究了DCM患者遗传学罕见变异与临床表现的关系,并针对中国汉族人群进行数据收集与统计分析。研究结果显示,84例DCM患者均检测到罕见变异,平均每例患者涉及5.44个基因;其中66例(78.6%)患者的罕见变异跨越多个基因群,提示DCM的致病机制可能涉及多基因、多基因群的协同作用。这一发现与Fernlund等[15]关于家族性DCM患者多致病基因共存的报道相呼应,Roncarati等[16]的家系研究也证实了TTN与LMNA基因变异的共致病性。上述证据进一步凸显了DCM遗传学基础的高度异质性和复杂性,未来需要更深入地探索不同基因及其功能群在疾病发生中的交互作用与权重贡献。

在临床遗传学实践中,多基因风险评分(polygenic risk score,PRS)通过整合全基因组关联研究识别的常见遗传变异,为量化个体遗传易感性提供了新工具[17]。一项基于中国汉族人群的外显子测序研究筛选出5个核心变异构建PRS,其评分≥6.4者DCM风险显著增加[18]。本研究所有患者均检测到可能PPrV,其高检出率与本研究覆盖的基因范围广密切相关。

关于P/LP罕见变异的检出率,本研究为15.5%,与东亚人群报道一致[19],但远低于另一项研究的57%[20]。现有文献对P/LP罕见变异检出率的描述存在差异[5, 19, 21],可能源于多方面因素:种族遗传背景的差异、研究队列的疾病严重程度与家族史比例、测序技术覆盖范围及公共数据库版本更新等。Hofmeyer等[22]发现,晚期DCM患者携带P/LP罕见变异的比例高于轻症患者,提示疾病进展可能与致病性变异积累相关。然而,Gigli等[23]在487例基因分型队列研究中,未发现基因型阳性与基因型阴性DCM患者的生存率差异有统计学意义。本研究亦发现携带P/LP罕见变异的患者在全因死亡风险上与未携带者差异无统计学意义,与上述研究结论一致。但需注意的是,Anastasiou等[24]的网状meta分析指出,携带P/LP罕见变异的患者发生复合不良事件(如恶性室性心律失常事件、心力衰竭)的风险增高,提示P/LP罕见变异可能在特定表型或亚群中具有更强的预测价值。

作为DCM最常见致病基因,TTN(肌联蛋白)突变可导致约15%~20%的家族性DCM[3,25‑26]。本研究中57/84例(67.9%)患者携带TTN罕见变异,与文献报道相符。除TTN外,ALMS1、SYNE1、SYNE2、SPEG和TRPM4等基因的罕见变异检查率也较高,与其他研究存在差异。这种异质性可能与纳入患者年龄分布、种族特征、地域背景、遗传异质性及测序靶向基因范围等研究设计差异相关。

低LVEF常作为不良预后的独立预测因子,因此探索遗传变异与LVEF的相关性具有重要临床意义。Dal Ferro等[20]发现,细胞骨架Z盘基因的罕见变异在标准治疗后仍与较低的LVEF独立相关;Haas等[25]也报道SMYD1和CRYAB基因阳性患者表现为基线LVEF降低。本研究进一步发现,携带细胞骨架基因群罕见变异患者在首次就诊时LVEF更低,且远期预后可能较差。这一结论与FLNC(细丝蛋白C)基因的致病机制研究相契合:FLNC突变可直接破坏心肌细胞收缩单元及机械稳定性,缺乏有效代偿,导致心功能快速恶化。

多种基因编码心脏细胞骨架蛋白,并与DCM相关,FLNC是细胞骨架基因之一。FLNC基因编码细丝蛋白C,其突变在致心律失常性心肌病和DCM中均有报道。细丝蛋白C在心肌细胞中具有关键功能,可与肌动蛋白、Z盘、桥粒及抗肌萎缩蛋白复合体相互作用[27]。FLNC基因缺失的小鼠表现为显著的心室扩张、心脏功能障碍和心脏纤维化[28]。携带不同FLNC截断突变患者的多能干细胞衍生的心肌细胞表现出心律失常和收缩功能受损[27]。FLNC基因突变可导致心肌细胞结构蛋白细丝蛋白C的异常,进而引发心肌纤维化、闰盘结构破坏和电生理紊乱[29‑30]。FLNC的截断突变会导致与高发心律失常和心源性猝死相关的DCM[31]。本研究5例患者有FLNC罕见突变,其中2例有FLNC截断突变,1例有室性心动过速。携带肌节相关基因群的罕见变异的患者就诊时LVEF值较携带其他基因群的患者高,较携带其他基因群罕见变异的患者在生存分析上差异无统计学意义。这可能表明,肌节相关基因的罕见变异对LVEF和预后的影响不及细胞骨架相关基因那么显著。Anastasiou等[24]的网状meta分析揭示,就心力衰竭结局而言,携带LMNA基因变异的患者较TTN截断变异携带者预后更差。

值得注意的是,本研究观察到携带溶酶体相关基因罕见变异的患者病程进展相对较慢,且终点事件发生风险较低。我们推测这可能与其致病机制的间接性(依赖底物积累阈值)、较强的代偿潜力(自噬/抗氧化通路激活)及较弱的炎症/纤维化驱动相关;而肌节、细胞骨架等基因突变则直接破坏心肌收缩单元和机械稳定性,缺乏有效代偿,导致更快的心功能恶化和不良结局。溶酶体作为细胞内降解和信号转导的关键细胞器,其功能异常可通过自噬‑溶酶体途径受损、异常蛋白积累、线粒体功能障碍及铁死亡等病理过程引发心肌细胞损伤与心脏重构[32‑36]。尽管溶酶体贮积症是一组由溶酶体酶、膜转运蛋白或其他参与溶酶体生物学的蛋白质缺陷引起的疾病及心脏可表现为肥厚性或扩张性心肌病,但多以肥厚型心肌病为主。AGL基因突变通过影响糖原代谢,导致异常糖原在心肌中积累,进而引发心肌肥厚和功能障碍[37]。LAMP2基因编码一种溶酶体膜蛋白,LAMP2基因突变使溶酶体膜蛋白缺陷导致自噬阻滞,最终进展为DCM。目前已报道多种与心肌病相关的LAMP2基因突变,临床表现各异[38‑40]。目前关于溶酶体相关基因罕见变异患者的左心室功能以及生存预后的研究很少。

本研究有一定局限性。第一,本研究为单中心研究,样本量较小且仅限汉族人群,结论的普适性可能受限;第二,生存分析中细胞骨架基因群的HR和CI较宽(HR=2.317,95%CI 0.757~7.088),统计效力不足,需更大样本量验证效应值稳定性;第三,本研究过基因群分组评估变异影响,未进行多重比较校正,可能存在假阳性风险;第四,对罕见变异的致病性判读依赖当前生物数据库(如ClinVar),未来需结合家系共分离分析及功能验证以明确致病性;第五,本研究未细分分析心脏移植、心源性猝死或心力衰竭相关死亡等具体结局,限制了基因变异与特定恶性表型(如室性心律失常、心力衰竭死亡)关联的深入探索。

小结


本研究首次以基因群为视角,基于高通量测序揭示了DCM患者遗传学罕见变异与LVEF及生存预后的潜在联系。我们建议在非缺血性DCM患者中广泛开展基因检测,结合详尽的临床表型与影像学特征分析,以期实现心力衰竭风险及预后的精准预测,为个体化临床决策提供依据。
  • 作者: 白慧    陈旭华    张银辉    侯翠红    浦介麟   

  • 作者单位: 中国医学科学院阜外医院心律失常中心,国家心血管病中心   

  • 通信作者: 浦介麟,Email: jielinpu@sina.cn

  • 关键词: 心肌病,扩张型;基因;左心室功能;预后

  • DOI: 10.3760/cma.j.cn116031.2025.1000197

  • 基金项目: 无

  • 利益冲突: 无

  • 收稿日期: 2025-04-06

  • 录用日期: 2025-10-28

  • 本文编辑: 史红

  • 摘要中文

    目的


    探讨扩张型心肌病(dilated cardiomyopathy,DCM)患者的遗传学罕见变异特征,并分析其对左心室功能和生存预后的影响。

    研究对象


    搜集2010年至2016年于中国医学科学院阜外医院住院治疗的非缺血性DCM患者84例,汉族,年龄>18岁。排除标准包括冠状动脉主支狭窄>50%、其他可能导致心功能减低的疾病及严重肝肾功能不全。

    干预措施


    采集患者的外周血样本,使用高通量靶向测序技术检测了227个与心肌病和离子通道疾病相关的基因。根据基因编码蛋白的亚细胞定位或分子功能相似性,将检出的罕见变异归类到不同的基因群。

    观测指标及测量方法


    使用超声心动图,采用辛普森双平面法(窦性心律取3个心动周期,心房颤动取5个心动周期)测量基线左心室舒张末期容积和左心室射血分数(left ventricular ejection fraction,LVEF)。生存预后(终点事件)定义为心脏移植或全因死亡。以患者初次诊断为DCM的时间为研究起点。通过查阅门诊/住院记录及电话随访获取终点事件信息。

    结果


    细胞骨架、肌节和核内相关基因的罕见变异与基线LVEF值相关(P<0.001、P=0.005、P=0.027)。Kaplan‑Meier生存分析发现,终点事件在携带细胞骨架相关基因罕见变异的患者中较高(风险比为2.317,95%置信区间:0.757~7.088,P=0.029),在携带溶酶体相关基因的罕见变异的患者中较低(风险比为0.306,95%置信区间:0.107~0.875,P=0.027 2)。

    结论


    细胞骨架相关基因的罕见变异可能与DCM患者不良预后有关。携带溶酶体相关基因罕见变异的患者疾病进展更缓且临床结局更优。以基因群的方法来分析扩张型心肌病患者的遗传学罕见变异或许有助于对扩张型心肌病患者进行危险分层。

    摘要英文

    Objective


    To investigate the characteristics of rare genetic variants in patients with dilated cardiomyopathy (DCM) and analyze their impact on left ventricular function and survival prognosis.

    Subjects


    Eighty‑four hospitalized Han Chinese patients(age>18 years) with non‑ischemic DCM admitted to Chinese Academy of Medical Sciences Fuwai Hospital between 2010 and 2016 were enrolled. Exclusion criteria included>50% stenosis of major coronary arteries, other conditions causing impaired cardiac function, and severe hepatic or renal insufficiency.

    Interventions


    Peripheral blood samples were collected for high‑throughput targeted sequencing of 227 genes associated with cardiomyopathy and channelopathies. Detected rare variants were categorized into gene clusters based on the subcellular localization or molecular function of the encoded proteins.

    Main Outcomes and Measurements


    Left ventricular end-diastolic volume and left ventricular ejection fraction (LVEF) at baseline were measured using echocardiography with the Simpson’s biplane method (averaging three cardiac cycles for sinus rhythm, and five cardiac cycles for atrial fibrillation). The survival prognosis (endpoint event) was defined as heart transplantation or all-cause death. The starting point of the study was set as the time of the patient's initial diagnosis with DCM. Endpoint event information was obtained by reviewing outpatient/inpatient records and conducting telephone follow-ups.

    Results


    Rare variants in genes related to the cytoskeleton,sarcomere,and nucleus were significantly correlated with baseline LVEF(P<0.001, P=0.005,and P=0.027,respectively).Kaplan‑Meier survival analysis found that patients carrying rare variants in cytoskeleton‑related genes had a higher incidence of endpoint events(hazard ratio[HR]=2.317,95% confidence interval[CI]:0.757-7.088, P=0.029),whereas those with lysosome‑related gene variants had a lower event rate(HR=0.306,95%CI:0.107-0.875, P=0.027).

    Conclusions


    Rare variants in cytoskeleton-related genes may be associated with poor prognosis in patients with DCM. Patients carrying rare variants in lysosome-related genes tend to have slower disease progression and better clinical outcomes. Analyzing rare genetic variants in DCM patients using a gene cluster-based approach may help assist in risk stratification.


    本研究主要材料与器材

    无

    参考文献

    [1] Elliott P, Andersson B, Arbustini E, et al. Classification of the cardiomyopathies: a position statement from the European Society Of Cardiology Working Group on Myocardial and Pericardial Diseases[J]. Eur Heart J, 2008, 29(2):270‑276. DOI: 10.1093/eurheartj/ehm342.
    [2] Mestroni L, Maisch B, McKenna WJ, et al. Guidelines for the study of familial dilated cardiomyopathies. Collaborative Research Group of the European Human and Capital Mobility Project on Familial Dilated Cardiomyopathy[J]. Eur Heart J, 1999, 20(2):93‑102. DOI: 10.1053/euhj.1998.1145.
    [3] Pinto YM, Elliott PM, Arbustini E, et al. Proposal for a revised definition of dilated cardiomyopathy, hypokinetic non‑dilated cardiomyopathy, and its implications for clinical practice: a position statement of the ESC working group on myocardial and pericardial diseases[J]. Eur Heart J, 2016, 37(23):1850‑1858. DOI: 10.1093/eurheartj/ehv727.
    [4] Hershberger RE, Hedges DJ, Morales A. Dilated cardiomyopathy: the complexity of a diverse genetic architecture[J]. Nat Rev Cardiol, 2013, 10(9):531‑547. DOI: 10.1038/nrcardio.2013.105.
    [5] van Spaendonck‑Zwarts KY, van Rijsingen IAW, van den Berg MP, et al. Genetic analysis in 418 index patients with idiopathic dilated cardiomyopathy: overview of 10 years′ experience[J]. Eur J Heart Fail, 2013, 15(6):628‑636. DOI: 10.1093/eurjhf/hft013.
    [6] Millat G, Bouvagnet P, Chevalier P, et al. Clinical and mutational spectrum in a cohort of 105 unrelated patients with dilated cardiomyopathy[J]. Eur J Med Genet, 2011, 54(6):e570‑e575. DOI: 10.1016/j.ejmg.2011.07.005.
    [7] Petrie MC, Connelly DT, Gardner RS. Who needs an implantable cardioverter‑defibrillator? Controversies and opportunities after DANISH[J]. Eur J Heart Fail, 2018, 20(3):413‑416. DOI: 10.1002/ejhf.1135.
    [8] Arbelo E, Protonotarios A, Gimeno JR, et al. 2023 ESC Guidelines for the management of cardiomyopathies[J]. Eur Heart J, 2023, 44(37):3503‑3626. DOI: 10.1093/eurheartj/ehad194.
    [9] 中华医学会心血管病学分会精准心血管病学学组, 中国医疗保健国际交流促进会精准心血管病分会, 中华心血管病杂志编辑委员会. 单基因遗传性心血管疾病基因诊断指南[J]. 中华心血管病杂志, 2019, 47(3):175‑196. DOI: 10.3760/cma.j.issn.0253‑3758.2019.03.003.
    [10] Nagueh SF, Appleton CP, Gillebert TC, et al. Recommendations for the evaluation of left ventricular diastolic function by echocardiography[J]. Eur J Echocardiogr, 2009, 10(2):165‑193. DOI: 10.1093/ejechocard/jep007.
    [11] McNally EM, Mestroni L. Dilated cardiomyopathy: genetic determinants and mechanisms[J]. Circ Res, 2017, 121(7):731‑748. DOI: 10.1161/CIRCRESAHA.116.309396.
    [12] Binder JX, Pletscher‑Frankild S, Tsafou K, et al. COMPARTMENTS: unification and visualization of protein subcellular localization evidence[J]. Database (Oxford), 2014, 2014:bau012. DOI: 10.1093/database/bau012.
    [13] Mi H, Muruganujan A, Thomas PD. PANTHER in 2013: modeling the evolution of gene function, and other gene attributes, in the context of phylogenetic trees[J]. Nucleic Acids Res, 2013, 41(Database issue):D377‑386. DOI: 10.1093/nar/gks1118.
    [14] Schafer S, de Marvao A, Adami E, et al. Titin‑truncating variants affect heart function in disease cohorts and the general population[J]. Nat Genet, 2017, 49(1):46‑53. DOI: 10.1038/ng.3719.
    [15] Fernlund E, Österberg AW, Kuchinskaya E, et al. Novel Genetic Variants in BAG3 and TNNT2 in a Swedish Family with a History of Dilated Cardiomyopathy and Sudden Cardiac Death[J]. Pediatr Cardiol, 2017, 38(6):1262‑1268. DOI: 10.1007/s00246‑017‑1655‑0.
    [16] Roncarati R, Anselmi CV, Krawitz P, et al. Doubly heterozygous LMNA and TTN mutations revealed by exome sequencing in a severe form of dilated cardiomyopathy[J]. Eur J Hum Genet, 2013, 21(10):1105‑1111. DOI: 10.1038/ejhg.2013.16.
    [17] Kramarenko DR, Jurgens SJ, Pinto YM, et al. Polygenic risk scores in dilated cardiomyopathy: towards the future[J]. Curr Cardiol Rep, 2025, 27(1):87. DOI: 10.1007/s11886‑025‑02239‑2.
    [18] Lan J, Wang L, Qiu G, et al. A proposed genetic risk score for dilated cardiomyopathy susceptibility in the Chinese Han population[J]. Tex Heart Inst J, 2025, 52(1):e248525. DOI: 10.14503/THIJ‑24‑8525.
    [19] Wang Y, Han B, Fan Y, et al. Next‑generation sequencing reveals novel genetic variants for dilated cardiomyopathy in pediatric chinese patients[J]. Pediatr Cardiol, 2022, 43(1):110‑120. DOI: 10.1007/s00246‑021‑02698‑8.
    [20] Dal Ferro M, Stolfo D, Altinier A, et al. Association between mutation status and left ventricular reverse remodelling in dilated cardiomyopathy[J]. Heart, 2017, 103(21):1704‑1710. DOI: 10.1136/heartjnl‑2016‑311017.
    [21] van der Meulen MH, Herkert JC, den Boer SL, et al. Genetic evaluation of a nation‑wide dutch pediatric DCM cohort: the use of genetic testing in risk stratification[J]. Circ Genom Precis Med, 2022, 15(5):e002981. DOI: 10.1161/CIRCGEN.120.002981.
    [22] Hofmeyer M, Haas GJ, Jordan E, et al. Rare variant genetics and dilated cardiomyopathy severity: The DCM precision medicine study[J]. Circulation, 2023, 148(11):872‑881. DOI: 10.1161/CIRCULATIONAHA.123.064847.
    [23] Gigli M, Merlo M, Graw SL, et al. Genetic risk of arrhythmic phenotypes in patients with dilated cardiomyopathy[J]. J Am Coll Cardiol, 2019, 74(11):1480‑1490. DOI: 10.1016/j.jacc.2019.06.072.
    [24] Anastasiou V, Papazoglou AS, Gossios T, et al. Prognostic implications of genotype findings in non‑ischaemic dilated cardiomyopathy: A network meta‑analysis[J]. Eur J Heart Fail, 2024, 26(10):2155‑2168. DOI: 10.1002/ejhf.3403.
    [25] Haas J, Frese KS, Peil B, et al. Atlas of the clinical genetics of human dilated cardiomyopathy[J]. Eur Heart J, 2015, 36(18):1123‑1135a. DOI: 10.1093/eurheartj/ehu301.
    [26] Jansweijer JA, Nieuwhof K, Russo F, et al. Truncating titin mutations are associated with a mild and treatable form of dilated cardiomyopathy[J]. Eur J Heart Fail, 2017, 19(4):512‑521. DOI: 10.1002/ejhf.673.
    [27] Chen SN, Lam CK, Wan Y, et al. Activation of PDGFRA signaling contributes to filamin C‑related arrhythmogenic cardiomyopathy[J]. Sci Adv, 2022, 8(8):eabk0052. DOI: 10.1126/sciadv.abk0052.
    [28] Xuan H, Fan C, Bai X, et al. Protein disulfide isomerase involvement in dilated cardiomyopathy caused by filamin c deficiency in male mice[J]. J Cell Mol Med, 2025, 29(6):e70493. DOI: 10.1111/jcmm.70493.
    [29] Powers JD, Kirkland NJ, Liu C, et al. Subcellular remodeling in filamin c deficient mouse hearts impairs myocyte tension development during progression of dilated cardiomyopathy[J]. Int J Mol Sci, 2022, 23(2): 871. DOI: 10.3390/ijms23020871.
    [30] Holtzhausen C, Heil L, Klingel K, et al. Sudden cardiac death, arrhythmogenic cardiomyopathy and intercalated disc pathology due to reduced filamin C protein levels: a matter of life and death[J]. Hum Mol Genet, 2025, 34(8):726‑738. DOI: 10.1093/hmg/ddaf014.
    [31] Gigli M, Stolfo D, Graw SL, et al. Phenotypic expression, natural history, and risk stratification of cardiomyopathy caused by filamin c truncating variants[J]. Circulation, 2021, 144(20):1600‑1611. DOI: 10.1161/CIRCULATIONAHA.121.053521.
    [32] Ben‑Zvi H, Rabinski T, Ofir R, et al. PLEKHM2 loss of function impairs the activity of iPSC‑derived neurons via regulation of autophagic flux[J]. Int J Mol Sci, 2022, 23(24): 16092. DOI: 10.3390/ijms232416092.
    [33] Yadin D, Guetta T, Petrover Z, et al. Effect of pharmacological heart failure drugs and gene therapy on Danon′s cardiomyopathy[J]. Biochem Pharmacol, 2023,215:115735. DOI: 10.1016/j.bcp.2023.115735.
    [34] Yadin D, Petrover Z, Shainberg A, et al. Autophagy guided interventions to modify the cardiac phenotype of Danon disease[J]. Biochem Pharmacol, 2022,204:115229. DOI: 10.1016/j.bcp.2022.115229.
    [35] Yagi M, Do Y, Hirai H, et al. Improving lysosomal ferroptosis with NMN administration protects against heart failure[J]. Life Sci Alliance, 2023, 6(12): e202302116. DOI: 10.26508/lsa.202302116.
    [36] Zhu P, Li J, Yan F, et al. Allelic heterogeneity of TTNtv dilated cardiomyopathy can be modeled in adult zebrafish[J]. JCI Insight, 2024, 9(7): e175501. DOI: 10.1172/jci.insight. 175501.
    [37] Ogimoto A, Okubo M, Okayama H, et al. A Japanese patient with cardiomyopathy caused by a novel mutation R285X in the AGL gene[J]. Circ J, 2007, 71(10):1653‑1656. DOI: 10.1253/circj.71.1653.
    [38] Stack‑Pyle TJ, Shah J, Stack L, et al. Dilated cardiomyopathy and systolic heart failure in a female patient with danon disease[J]. Cureus, 2022, 14(10):e30803. DOI: 10.7759/cureus.30803.
    [39] López‑Sainz Á, Salazar‑Mendiguchía J, García‑Álvarez A, et al. Clinical findings and prognosis of danon disease. an analysis of the spanish multicenter danon registry[J]. Rev Esp Cardiol (Engl Ed), 2019, 72(6):479‑486. DOI: 10.1016/j.rec.2018.04.035.
    [40] Taylor MRG, Ku L, Slavov D, et al. Danon disease presenting with dilated cardiomyopathy and a complex phenotype[J]. J Hum Genet, 2007, 52(10):830‑835. DOI: 10.1007/s10038‑007‑0184‑8.
    无
    发表评论文明上网理性发言,请遵守互动礼仪
    您需要先 登录 后方可发表评论。
    • 全部评论
    • /
    • 我的评论
    • 最新
    • /
    • 最热