病例研究

卡恩斯‑塞尔综合征行左束支起搏1例并文献回顾

张宁 李发红 吴琼 张守文

请尊重版权,未经授权禁止下载

引用格式: 张宁,李发红,吴琼,等. 卡恩斯‑塞尔综合征行左束支起搏 1 例并文献回顾[J/OL]. 中华心血管病杂志(网络版),2025,8:e1000183(2025‑03‑10). http://www. cvjc. org.cn / index. php / Column / columncon / article_id /363. DOI: 10.3760 / cma. j. cn116031.2025.1000183.

复制引文
发布日期: 2025/03/10    浏览量: 4111 次

登录后方可查看全文,无账号可以前往注册

版权归中华医学会所有。
未经授权,不得转载、摘编本刊视频资料。
除非特别声明,本刊刊出的所有视频及资料不代表中华医学会和本刊编委会的观点。
目录
视频
卡恩斯‑塞尔综合征行左束支起搏1例并文献回顾
07:19
音频
卡恩斯‑塞尔综合征行左束支起搏1例并文献回顾
07:16

引言


卡恩斯‑塞尔综合征(Kearns‑Sayre syndrome,KSS)是一种罕见的线粒体疾病,患病率为1/10万~3/10万[1],其典型特征是慢性进行性眼外肌麻痹、心脏传导功能障碍、视网膜色素变性[2]。目前采用包括临床评估、实验室检查、肌肉组织活检和线粒体基因测试在内的综合方法来确定诊断。KSS预后差,其致命性的传导阻滞是导致患者死亡的主要原因[3], 置入永久性起搏器可以有效预防由于心脏传导系统功能障碍所引发的心源性猝死。左束支起搏自2017年由我国黄伟剑教授首次报告以来已广泛应用于临床,与传统的右心室心尖部起搏相比具有显著心电活动同步性及血流动力学优势[4‑5]。本文报道1例KSS行左束支起搏的患者,并结合既往文献探讨左束支起搏治疗KSS引起的三度房室传导阻滞的有效性和安全性。

病例介绍


患儿男性,12岁,主因“胸闷乏力2 d”于2023年7月17日至山东省临沂市人民医院(以下简称我院)就诊。患儿2 d前因胸闷乏力于当地医院行心电图检查发现三度房室传导阻滞而转至我院治疗。患者无特殊家族史,3岁时发现身材矮小、运动乏力、蹲起困难,检查生长激素偏低,予以生长激素治疗半年。8岁时发现右眼睑下垂,9岁时累及左眼,症状逐渐加重,并出现走路不稳、构音不清。2022年8月于首都医科大学附属北京儿童医院诊断为线粒体病,KSS待排。本次入院查体:身高126 cm,体重30 kg。神志清楚,精神一般,身材矮小,反应略迟钝,听力正常,构音不清,背部多毛,双侧眼睑下垂,遮瞳左2/3、右3/4,活动度差,双侧瞳孔等大等圆,对光反射灵敏,伸舌不全,有舌颤,舌尖偏左,左侧鼻唇沟略浅,心率40 次/min,心音有力,心律齐,未闻及杂音。走路基部宽,步态不稳,跑步不快,四肢肌力Ⅳ~Ⅴ级,肌张力正常,无不自主运动。膝腱反射偏弱,指鼻试验阳性,轮替试验完成困难,跟膝胫试验阳性。神经系统双侧病理征阴性。

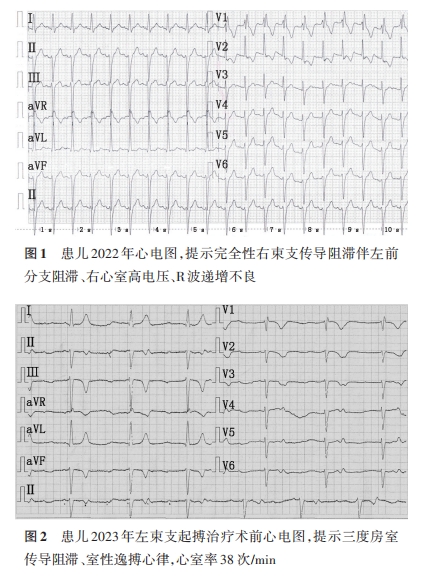
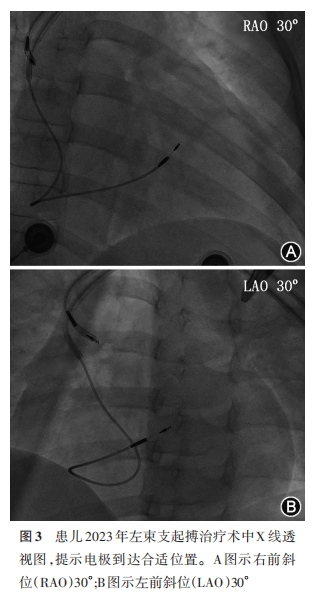
辅助检查:2022年患儿于外院检查,头颅磁共振提示双侧基底节区、侧脑室旁、双侧额顶叶皮髓交界处、桥脑背侧、四脑室周围异常信号;患儿本人及其父母行Trios全外显子组基因检测V6,结果为阴性;心电图提示完全性右束支传导阻滞伴左前分支阻滞、右心室高电压、R波递增不良(图1);血浆乳酸6 mmol/L(参考值0.5~2.2 mmol/L);M线粒体环基因检测未发现与受检者临床表型相关的线粒体基因致病变异。2023年7月患儿于我院检查,心电图提示三度房室传导阻滞、室性逸搏心律,心室率38 次/min,QRS宽度144 ms(图2)。入院后N末端B型利钠肽前体(N‑terminal pro‑B‑type natriuretic peptide,NT‑pro BNP)为3 201 ng/L(参考值0~125 ng/L) ;血清游离甲状腺素为9.76 pmol/L(参考值11.5~22.7 pmol/L);血常规、肝肾功能电解质均在正常范围;心脏彩色多普勒超声提示左心房收缩末期前后径为28 mm,左心室舒张末期前后径为38 mm,左心室射血分数为67%,二尖瓣轻度反流。眼底检查:双眼视网膜色素变性。诊断为KSS、三度房室传导阻滞,行左束支起搏治疗。本研究已获得临沂市人民医院伦理委员会批准(编号YX200128),患者已签署知情同意书。

手术过程


步骤一:制作囊袋,穿刺腋静脉
患儿非插管全身麻醉下,于左侧锁骨下方做一长约4 cm的横切口,逐层分离皮下组织至胸大肌筋膜,沿胸大肌筋膜上层向切口下方钝性分离制作一囊袋,电刀止血。在X线指引下穿刺左侧腋静脉,并置入7 F鞘管。


步骤二:左束支起搏
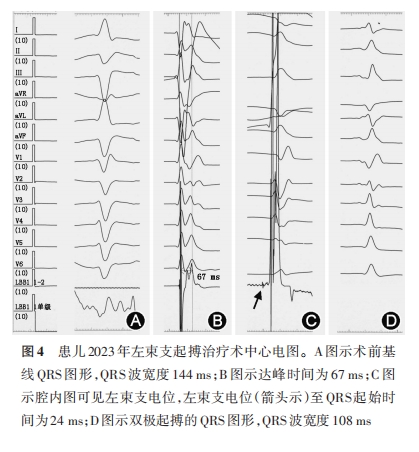
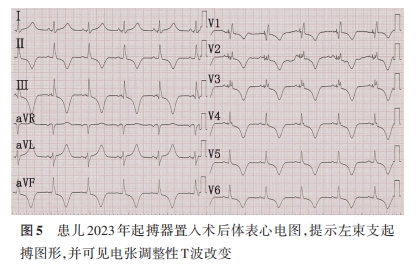
先应用美国 Medtronic 公司的C315 HIS鞘管输送3830电极至HIS束区域,电位标测提示HIS远端阻滞,HIS近端10 V起搏不能传导至心室,送入C315 HIS鞘管及电极至右心室间隔部,多次调整角度穿间隔至左束支区域失败,更换C315 HIS鞘管为C315 S4鞘管,调整鞘管方向后成功旋转电极穿间隔至左束支区域,并测得左束支电位,左束支电位至QRS起始时间为24 ms,经电压测试为选择性左束支起搏,阈值0.6 V,感知16 mV,阻抗810 Ω,测达峰时间(刺激信号至V6导联R波顶峰时间)67 ms,术后起搏QRS宽度108 ms;将另一3830电极通过C315 S4鞘管旋转固定于房间隔,心房电极阈值0.4 V,感知5.0 mV,阻抗656 Ω,预留长度后固定电极,连接双腔起搏器,缝合囊袋。术中X线及心电图见图3和图4。


步骤三:术后随访
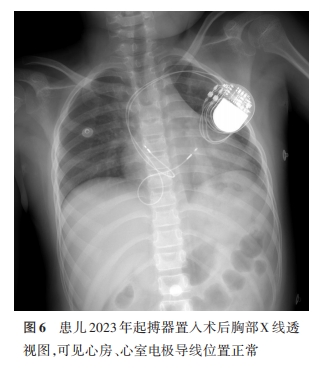
术后体表心电图见图5,术后X线透视图见图6,术后刀口愈合良好,分别于术后1个月、3个月、6个月和9个月来院随访,起搏器程控可见参数稳定,心电图起搏图形稳定。

文献检索及分析


检索PubMed、中国知网和万方数据库。检索的中文关键词包括“Kearns‑Sayre综合征”“三度房室传导阻滞”“左束支起搏”,英文关键词包括“Kearns‑Sayre syndrome”“third‑degree atrioventricular block”“left bundle branch pacing”。检索时间截至2024年4月20日。共检索出符合标准的文献227篇,经进一步筛选标题及摘要并排除资料不全、重复报告和综述后,共获得关于KSS并三度房室传导阻滞的病例报告及回顾性研究共12篇。研究显示,KSS是一种罕见的线粒体疾病,通常在20岁前发病,半数以上的患者有心脏传导系统异常的表现,猝死风险高,主要猝死原因为房室传导阻滞。发现完全性房室传导阻滞以后需要安装永久心脏起搏器,永久起搏器可改善患者症状、预防猝死,在以往报道中,多选择双腔起搏器并右心室心尖部起搏,目前尚未见左束支起搏应用于该类患者的报道。

讨论


KSS是一种罕见的线粒体疾病,由Kearns和Sayre于1958年首次报道,其典型特征是慢性进行性眼外肌麻痹、心脏传导功能障碍、视网膜色素变性[2]。除此之外还可累及多个器官系统,如内分泌异常(如糖尿病、生长迟缓/身材矮小和甲状旁腺功能减退)、双侧感觉神经性耳聋、痴呆、白内障和近端肾小管酸中毒、骨骼肌无力和运动不耐受等。KSS是由线粒体DNA(mitochondrial DNA,mtDNA)或核DNA的基因突变,主要是1.1~10.0 kb的大规模缺失,导致的细胞氧化磷酸化功能障碍而引起的一组异质性疾病[6‑7]。通常在20岁之前发病。由于尚没有公认的诊断标准,目前采用包括临床评估、实验室检查、肌肉组织活检和线粒体基因测试在内的综合方法来确定诊断。50%以上的患者有心脏方面的表现,传导系统病变常累及希氏束远段、左右束支及其分支,多导致双束支或三分支传导阻滞,易发生完全性房室传导阻滞或心动过缓相关的多形性室性心动过速,影响患者预后,其致命性的传导阻滞是导致患者死亡的主要原因[3,8]。KSS目前尚无根治方法,主要是针对症状和并发症进行治疗,尽可能缓解病情,提高患者生活质量。治疗KSS的常用药物为改善能量代谢的药物,如各种维生素、三磷酸腺苷、叶酸、辅酶Q10等,基因治疗目前正在试验探索中。远期预后受多种因素影响,目前尚无其确切临床资料,由于病变累及器官的程度不同、进展速度不同,临床表现和预后差异较大。1975至2018年的英文文献报道中,共发现有112例KSS 合并心律失常的患者,约半数的患者为束支传导阻滞进展为房室传导阻滞,另有12例出现室性心律失常[9]。一项纳入了15例未成年KSS患儿的前瞻性单中心研究显示,大多数双分支阻滞的患儿先出现左前分支阻滞,后出现完全性右束支传导阻滞,6例患儿的室内传导阻滞进展为房室传导阻滞,11例置入了永久起搏器,均无心源性猝死发生,研究提示,双分支传导阻滞的出现可以预测传导障碍在短时间内会不可避免地进展,对于这些患儿,在首次出现双分支传导阻滞时就置入起搏器,可能有助于预防严重症状或心源性猝死[10]。我国专家共识中,KSS合并房室传导阻滞的患者符合起搏器置入一类适应证[11]。另有8例来自不同国家的KSS患者的病例报告[12‑19],均因心脏传导阻滞行永久起搏器置入术后好转处院,最长随访时间3年,患者稳定。方方等[20]收集了8例KSS患者资料,其中5例出现心脏传导阻滞,3例在入院时仅为右束支传导阻滞,分别于之后1年7个月至4年进展为三度房室传导阻滞,随访中此3 例均死于三度房室传导阻滞。但置入心脏起搏器并不能阻止由于心肌线粒体功能变化引起的心肌细胞的凋亡与心肌的重构。2011年于晓红等[21]报道了2例KSS合并房室传导阻滞的患者,其中1例置入起搏器后出现心房颤动、心力衰竭,8年后因为心力衰竭死亡,另1例置入起搏器后随访半年稳定。在Di Mambro等[10]的研究中,也有1例患者死于心力衰竭。由于KSS的发生率低,报道中亦未提及具体起搏部位,缺乏关于该疾病患者选择特定类型起搏器及起搏部位的数据。另外,因KSS患者有出现室性心律失常的风险,可考虑置入心律转复除颤器[2],但因本例患儿心功能正常且暂未记录到室速发作,且患儿体型小,ICD体积相对较大,其囊袋并发症高,除颤电极引起的血管并发症及三尖瓣关闭不全风险高,故未选择ICD。

对于房室传导阻滞的患者,右心室心尖部起搏曾作为常规起搏模式,但越来越多的证据表明高负荷的右心室心尖部起搏会引起左心功能损伤,增加心房颤动发生率,导致心力衰竭的发生。一项随访4.3年、纳入823例三度房室阻滞接受右心室起搏的患者的研究发现,起搏介导心肌病发生率高达12.3%[22]。右心室心尖部起搏导致的心室不同步性,抵消了房室顺序恢复及心率改善带来的获益,随着随访时间的延长,可能会出现左心室收缩功能下降。左束支起搏自2017年由我国黄伟剑教授首次报告以来已广泛应用于临床,因其可夺获左心室传导系统,与传统的右心室心尖部起搏相比具有显著心电活动同步性及血流动力学优势[4‑5],尤其适用于心室起搏比例高的患者,已成为目前主要的生理性起搏模式,并且在心力衰竭的治疗中也得到肯定[23]。左束支起搏目前所应用的美敦力3830电极导线与目前市面上其他型号电极相比具有直径更细、更柔韧的优点,可减少远期静脉管腔狭窄闭塞发生率,更适合儿童使用[24]。而左束支起搏也已在儿童患者中被证明安全有效,可能是心力衰竭和右心室起搏依赖性儿童的理想生理起搏策略[25]。本例患儿首先应用C315 HIS鞘管输送电极至左束支区域,由于体型小多次尝试未能成功,之后改为C315 S4鞘管后顺利到位,左束支起搏成功,提示儿童患者中左束支起搏使用S4鞘管比HIS鞘管更易于操作。

本例KSS患儿血细胞M线粒体环基因检测未发现与临床表型基因相关的线粒体基因致病变异,未检测到变异并不能排除线粒体病的可能,患者的血细胞中未检测到大片段缺失,但肌肉组织中是否有缺失不能完全除外[26]。结合该例患儿眼外肌麻痹、心脏传导阻滞、视网膜色素变性,头颅磁共振异常,血浆乳酸水平升高等,该诊断成立。心脏传导阻滞逐渐进展加重至三度房室传导阻滞,有永久起搏器置入术指征。目前尚未见左束支起搏应用于KSS合并房室传导阻滞患者的报告,随着疾病的进展,远期可能会出现左束支失夺获的情况,我们认为即使远期左束支失夺获,也可作为高位间隔部左心室面起搏使用。相比传统右心室心尖部起搏,左束支起搏更具生理性,且KSS患者本身有出现心力衰竭的可能,因此选择左束支起搏,尽可能减少患者远期心力衰竭的风险。该患儿现随访至9个月,其症状、起搏器参数及心电图均较稳定。但KSS的传导阻滞为进展性,左束支起搏远期是否安全尚不可知,仍需进一步随访观察。

小结


KSS是一种罕见的线粒体疾病,其并发的三度房室传导阻滞是导致患者猝死的主要原因,需置入永久性心脏起搏器治疗。左束支起搏可夺获左心室传导系统,与传统的右心室心尖部起搏相比具有显著心电活动同步性及血流动力学优势,是目前最为广泛应用的生理性起搏,但尚未见在KSS患者中应用的报道。本病例显示,在KSS患者中左束支起搏短期随访观察安全可行,远期预后仍需进一步研究。
  • 作者: 张宁    李发红    吴琼    张守文   

  • 作者单位: 山东省临沂市人民医院心内科   

  • 通信作者: 张守文,Email:zswzg001@163.com

  • 关键词: 卡恩斯‑塞尔综合征;房室传导阻滞;左束支起搏

  • DOI: 10.3760/cma.j.cn116031.2025.1000183

  • 基金项目: 无

  • 利益冲突: 无

  • 收稿日期: 2024-04-21

  • 录用日期: 2025-02-17

  • 本文编辑: 常青云

  • 摘要中文

    目的


    报道1例卡恩斯‑塞尔综合征(Kearns‑Sayre syndrome,KSS)合并三度房室传导阻滞患者行左束支起搏治疗的病例。结合文献回顾评价KSS患者行左束支起搏的有效性及安全性。

    病例介绍


    患儿男性,12岁,诊断为KSS 1年,本次因“胸闷乏力2 d”至山东省临沂市人民医院就诊,心电图提示三度房室传导阻滞、室性逸搏心律,心室率38 次/min。该患儿3岁时发现身材矮小、运动乏力、蹲起困难,8岁时发现右眼睑下垂,9岁时累及左眼,症状逐渐加重,并出现走路不稳、构音不清。11岁时心电图出现完全性右束支传导阻滞伴左前分支阻滞、右心室高电压、R波递增不良。完善检查排除禁忌后行左束支起搏治疗,术后9个月随访起搏工作稳定。

    文献检索及分析


    检索 PubMed、中国知网和万方数据库。检索的中文关键词包括“卡恩斯‑塞尔综合征”“三度房室传导阻滞”“左束支起搏”,英文关键词包括“Kearns‑Sayre syndrome”“third‑degree atrioventricular block”“left bundle branch pacing”。检索时间截至 2024年4月20日。共检索出符合标准的文献227篇,经进一步筛选标题及摘要获得关于KSS并三度房室传导阻滞的病例报告及回顾性研究共12篇。研究显示,KSS较为罕见,通常在20岁之前发病,尚无特效治疗方法,预后差,半数以上的患者有心脏传导系统异常的表现,猝死风险高。

    结论


    KSS是一种罕见的线粒体疾病,其并发的三度房室传导阻滞是导致患者猝死的主要原因,需置入永久性心脏起搏器治疗,该类患者行左束支起搏治疗短期观察安全有效。

    摘要英文

    Objective


    To report a case of left bundle branch pacing for third‑degree atrioventricular block in a child with Kearns‑Sayre syndrome(KSS). Evaluate the effectiveness and safety of left bundle branch pacing in KSS through a literature review.

    Clinical Feature


    A 12‑year‑old male patient who had been diagnosed with KSS for 1 year,returned to the hospital due to chest tightness and fatigue. The electrocardiogram (ECG) shows third‑degree atrioventricular block and ventricular escape rhythm, with a ventricular rate of 38 beats per minute. At the age of 3, the patient was noted to have a short stature, poor motor coordination, and difficulty in squatting. By the age of 8, a drooping right eyelid was observed. At the age of 9, it affected the left eye and became increasingly severe, with unstable walking and unclear articulation. At the age of 11, the ECG showed complete right bundle branch block with left anterior branch block, right ventricular high voltage, and poor R wave progression. The left bundle branch pacing was performed after completing the examination and excluding contraindications. After 9 months of follow‑up post‑implantation, the patient′s condition remains satisfactory, with the pacing functioning stably.

    Data Review


    Search the PubMed, CNKI, and Wanfang databases. The keywords for the search included "Kearns‑Sayre syndrome" "third‑degree atrioventricular block" and "left bundle branch pacing". The search was conducted up to April 20, 2024. A total of 227 articles meeting the criteria were identified. After further screening of the titles and abstracts, 12 case reports and retrospective studies on KSS with third‑degree atrioventricular block were obtained. Researches indicated that KSS was relatively rare, typically manifesting before the age of 20. There was currently no specific treatment for the condition, and the prognosis was poor. More than half of the patients exhibited abnormalities in the cardiac conduction system, with a high risk of sudden death.

    Conclusions


    KSS is a rare genetic abnormality, and complete atrioventricular block is the main cause of sudden death in patients. Permanent pacemaker implantation is required for treatment, and left bundle branch pacing is safe and effective for this type of patient.


    本研究主要材料与器材

    无

    参考文献

    [1] Chinnery PF, Johnson MA, Wardell TM, et al. The epidemiology of pathogenic mitochondrial DNA mutations[J]. Ann Neurol, 2000, 48(2):188‑193.
    [2] Kabunga P, Lau AK, Phan K, et al. Systematic review of cardiac electrical disease in Kearns‑Sayre syndrome and mitochondrial cytopathy[J]. Int J Cardiol, 2015,181:303‑310. DOI: 10.1016/j.ijcard.2014.12.038.
    [3] Khambatta S, Nguyen DL, Beckman TJ, et al. Kearns‑Sayre syndrome: a case series of 35 adults and children[J]. Int J Gen Med, 2014,7:325‑332. DOI: 10.2147/IJGM.S65560.
    [4] Mao Y, Duchenne J, Yang Y, et al. Left bundle branch pacing better preserves ventricular mechanical synchrony than right ventricular pacing: a two‑centre study[J]. Eur Heart J Cardiovasc Imaging, 2024, 25(3):328‑336. DOI: 10.1093/ehjci/jead296.
    [5] Su L, Wang S, Wu S, et al. Long‑term safety and feasibility of left bundle branch pacing in a large single‑center study[J]. Circ Arrhythm Electrophysiol, 2021, 14(2):e009261. DOI: 10.1161/CIRCEP.120.009261.
    [6] Yazdani M. Cellular and molecular responses to mitochondrial DNA deletions in kearns‑sayre syndrome: some underlying mechanisms[J]. Mol Neurobiol, 2024, 61(8):5665‑5679. DOI: 10.1007/s12035‑024‑03938‑7.
    [7] Holt IJ, Harding AE, Morgan‑Hughes JA. Deletions of muscle mitochondrial DNA in patients with mitochondrial myopathies[J]. Nature,1988,331(6158):717‑719. DOI: 10.1038/331717a0.
    [8] Katsanos KH, Pappas CJ, Patsouras D, et al. Alarming atrioventricular block and mitral valve prolapse in the Kearns‑Sayre syndrome[J]. Int J Cardiol,2002,83(2):179‑181. DOI: 10.1016/s0167‑5273(02)00040‑2.
    [9] Imamura T, Sumitomo N, Muraji S, et al. The necessity of implantable cardioverter defibrillators in patients with Kearns‑Sayre syndrome ‑systematic review of the articles[J]. Int J Cardiol, 2019,279:105‑111. DOI: 10.1016/j.ijcard.2018.12.064.
    [10] Di Mambro C, Tamborrino PP, Silvetti MS, et al. Progressive involvement of cardiac conduction system in paediatric patients with Kearns‑Sayre syndrome: how to predict occurrence of complete heart block and sudden cardiac death?[J]. Europace, 2021, 23(6):948‑957. DOI: 10.1093/europace/euaa335.
    [11] 中华医学会心电生理和起搏分会, 中国医师协会心律学专业委员会. 心动过缓和传导异常患者的评估与管理中国专家共识2020[J]. 中华心律失常学杂志, 2021, 25(3):185‑211. DOI: 10.3760/cma.j.cn.113859‑20210217‑00037.
    [12] 张尉华, 佟倩, 陈冬梅. Kearns‑Sayre综合征一例[J]. 中华心血管病杂志, 2011, 39(4):369. DOI: 10.3760/cma.j.issn.0253‑3758.2011.04.018.
    [13] 赵亮, 周同甫, 卢国艳, 等. Kearns‑Sayre 综合征并完全性房室传导阻滞1例[J]. 实用儿科临床杂志, 2009, 24(4):320.
    [14] 高春梅, 陈烨, 刘影, 等. 儿童Kearns‑Sayre综合征心电图改变及心脏性猝死的预防[J]. 中国心脏起搏与心电生理杂志, 2023, 37(2):105‑110. DOI: 10.13333/j.cnki.cjcpe.2023.02.004.
    [15] Kharbouch H, Boussaadani B, Fellat I, et al. Kearns Sayre syndrome: a rare etiology of complete atrioventricular block in children (case report)[J]. Pan Afr Med J, 2021,40:154. DOI: 10.11604/pamj.2021.40.154.24281.
    [16] Ennejjar A, Moutamani S, Boutaj T, et al. Ophthalmologic school‑based screening revealing Kearns‑Sayre syndrome: a case report[J]. Pan Afr Med J,2022,41:226. DOI: 10.11604/pamj.2022.41.226.33085.
    [17] Trivedi M, Goldstein A, Arora G. Prophylactic pacemaker placement at first signs of conduction disease in Kearns‑Sayre syndrome[J]. Cardiol Young, 2018, 28(12):1487‑1488. DOI: 10.1017/S1047951118001609.
    [18] Gutiérrez‑Gallego JM, Estrada‑Perez MF, Barrios‑Arroyave FA, et al. High‑grade idiopathic atrioventricular block in childhood: Case report and literature review[J]. Medwave, 2022, 22(5):e8743. DOI: 10.5867/medwave.2022.05.002535.
    [19] Ramcharan CR. Heart block, ptosis, and diagnostic funduscopic examination: problems of the heart seen through the eyes[J]. Can J Cardiol, 2018, 34(5):690.e1‑690.e3. DOI: 10.1016/j.cjca.2018.02.007.
    [20] 方方, 丁昌红, 肖静, 等. 儿童Kearns‑Sayre综合征8例临床分析[J]. 中国循证儿科杂志, 2011, 6(6):431‑438. DOI: 10.3969/j.issn.1673‑5501.2011.06.006.
    [21] 于晓红, 刘俊, 李真. Kearns‑Sayre 综合征并完全性房室传导阻滞二例[J]. 中华临床医师杂志(电子版), 2011, 5(3):924‑925. DOI: 10.3877/cma.j.issn.1674‑0785.2011.03.069.
    [22] Kiehl EL, Makki T, Kumar R, et al. Incidence and predictors of right ventricular pacing‑induced cardiomyopathy in patients with complete atrioventricular block and preserved left ventricular systolic function[J]. Heart Rhythm, 2016, 13(12):2272‑2278. DOI: 10.1016/j.hrthm.2016.09.027.
    [23] Chung MK, Patton KK, Lau CP, et al. 2023 HRS/APHRS/LAHRS guideline on cardiac physiologic pacing for the avoidance and mitigation of heart failure[J]. Heart Rhythm, 2023, 20(9):e17‑e91. DOI: 10.1016/j.hrthm.2023.03.1538.
    [24] Konta L, Chubb MH, Bostock J, et al. Twenty‑seven years experience with transvenous pacemaker implantation in children weighing<10 kg[J]. Circ Arrhythm Electrophysiol, 2016, 9(2):e003422. DOI: 10.1161/CIRCEP.115.003422.
    [25] Ji W, Chen X, Shen J, et al. Left bundle branch pacing improved heart function in a 10‑year‑old child after a 3‑month follow‑up[J]. Europace, 2020, 22(8):1234‑1239. DOI: 10.1093/europace/euaa090.
    [26] Craigen WJ. Mitochondrial DNA mutations: an overview of clinical and molecular aspects[J]. Methods Mol Biol, 2012,837:3‑15. DOI: 10.1007/978‑1‑61779‑504‑6_1.
    无
    发表评论文明上网理性发言,请遵守互动礼仪
    您需要先 登录 后方可发表评论。
    • 全部评论
    • /
    • 我的评论
    • 最新
    • /
    • 最热